Biosimilární denosumab v terapii osteoporózy
V terapii osteoporózy je denosumab již dobře etablovaným lékem (schválen americkým Úřadem pro kontrolu potravin a léčiv i Evropskou lékovou agenturou v roce 2010). Stal se prvním biologikem zavedeným do léčby osteoporózy a od dubna 2020 se po změně úhradové vyhlášky posunul do první léčebné linie [1]. Nyní, po vyřešení sporů, které se týkaly patentů na denosumab a byly zakončeny dohodou [2], se do klinické praxe dostávají biosimilární přípravky s obsahem denosumabu.
Výbor pro humánní léčivé přípravky (CHMP) Evropské agentury pro léčivé přípravky (EMA) přijal v letošním roce kladná stanoviska doporučující udělení registrace pro biosimilární léčivé přípravky s denosumabem. Originálními přípravky jsou Prolia (léčba úbytku kostní hmoty a postmenopauzální osteoporózy) a Xgeva (prevence kostních příhod u pacientů s malignitami). Do konce května 2025 doporučila EMA udělení rozhodnutí o registraci pro celkem 19 biosimilárních léčivých přípravků s denosumabem – devět s odkazem na Xgevu a 10 s odkazem na Prolii [3]. Některé z nich již obdržely od Evropské komise registraci.
Mechanismus účinku
Denosumab má unikátní mechanismus účinku zasahující do kaskády aktivace osteoklastů. Jedná se o humánní monoklonální protilátku (IgG2), která se váže na ligand receptoru aktivátoru nukleárního faktoru kappa‑B (RANKL) a zabraňuje aktivaci jeho receptoru (RANK) na povrchu osteoklastů a jejich prekurzorů. Zabráněním interakci RANKL/RANK snižuje počet osteoklastů a inhibuje jejich funkci, čímž snižuje resorpci kosti a brání destrukci kosti způsobené nádorovým bujením. Inhibicí resorpce kostí denosumab zvyšuje hustotu kostního minerálu (bone mineral density, BMD) a snižuje riziko zlomenin.
Indikace
Denosumab je indikován k léčbě osteoporózy u postmenopauzálních žen a u mužů se zvýšeným rizikem zlomenin, kde významně snižuje riziko fraktur obratlů, nevertebrálních zlomenin a zlomenin celkového proximálního femuru. Je indikován také k léčbě úbytku kostní hmoty spojeného s dlouhodobou systémovou léčbou glukokortikoidy u dospělých pacientů se zvýšeným rizikem zlomenin a k terapii úbytku kostní hmoty vzniklého následkem hormonální ablace u mužů s karcinomem prostaty a zvýšeným rizikem vzniku zlomenin. Podává se subkutánní injekcí (do stehna, břicha nebo horní části paže) v dávce 60 mg každých šest měsíců [4].
U všech pacientů je důležitý dostatečný příjem vápníku a vitaminu D. Denosumabem navozená inhibice osteoklastické resorpce kosti, resp. celého procesu kostní remodelace, vede k zástavě úbytku kostní hmoty a ke zvýšení její pevnosti. Léčba denosumabem je účinná a bezpečná po dobu až 10 let a neměla by se neplánovaně přerušovat. Při zahájení léčby denosumabem je nezbytné pacienta informovat, že léčba osteoporózy je dlouhodobá [5].
Postavení biosimilars
Kvalita, účinnost a bezpečnost biosimilárních přípravků jsou srovnatelné s originálními biologickými léčivy. Biologicky podobný léčivý přípravek (biosimilar) je vysoce podobný biologickému léčivému přípravku, který byl v Evropské unii již dříve schválen (tzv. referenční přípravek). Biologicky podobný léčivý přípravek může vykazovat drobnou variabilitu léčivé látky oproti referenčnímu přípravku, příslušným testováním je ale ověřeno, že tyto rozdíly nemají vliv na jeho účinnost ani bezpečnost. Tato variabilita se vyskytuje rovněž u jednotlivých šarží téhož biologického léčivého přípravku (referenčního přípravku i biologicky podobného přípravku), protože biologická léčiva jsou vyráběna pomocí živých organismů rekombinantní technologií a přirozená variabilita je nevyhnutelná (tím se liší od generik, kde je předpokládána úplná shoda ve struktuře molekuly). Schválený biosimilární přípravek představuje klinický ekvivalent referenčního přípravku [6].
Záměna referenčního biologického přípravku za přípravek, který je mu biologicky podobný, i záměna biologicky podobného přípravku za jiný biologicky podobný přípravek téhož referenčního přípravku nebo záměna biologicky podobného přípravku za jeho referenční přípravek se považují za bezpečné [6]. Uvedení biosimilars do klinické praxe znamená důležité snížení nákladů na moderní biologickou léčbu a zvyšuje její dostupnost.
Klinické hodnocení biosimilárního přípravku
Cílem klinického hodnocení biosimilars je demonstrovat farmakodynamickou a farmakokinetickou ekvivalenci a bezpečnost kandidátního biosimilárního přípravku.
Klíčovou studií fáze III porovnávající biosimilární přípravek společnosti Celltrion (označovaný jako CT‑P41) s referenčním přípravkem (Prolia) u žen po menopauze s osteoporózou byla studie s označením NCT04757376 (ClinicalTrials.gov). Jednalo se o 78týdenní mezinárodní dvojitě zaslepenou, randomizovanou klinickou studii zahrnující dvě léčebné periody. V první byli pacienti (n = 479) randomizováni v poměru 1 : 1 k subkutánnímu podání 60 mg CT‑P41 nebo referenčního přípravku schváleného v USA (dále jen US‑denosumab) v týdnu 0 a 28. Pro druhou léčebnou fázi (n = 422) byli v týdnu 52 ti, kteří dostávali v první fázi US‑denosumab, rerandomizováni (1 : 1) a pokračovali v terapii US‑denosumabem (n = 100) nebo přešli (switch) na léčbu CT‑P41 (n = 101). Pacienti, kteří v první léčebné fázi dostávali CT‑P41, pokračovali v léčbě (n = 221) [7].
Primárním cílovým ukazatelem účinnosti byla procentuální změna BMD bederní páteře (L1–L4) od výchozího stavu v 52. týdnu. Sekundárními cílovými ukazateli účinnosti byly procentuální změna BMD od výchozího stavu pro bederní páteř, celý kyčel a krček stehenní kosti hodnocená v 26., 52. a 78. týdnu; incidence nových vertebrálních, nevertebrálních zlomenin a zlomenin kyčle; a změna kvality života související se zdravím (health‑related quality of life, HRQoL) od výchozího stavu v 26., 52. a 78. týdnu.
Pro porovnání farmakokinetiky byly v průběhu 78 týdnů sledovány koncentrace denosumabu v séru a minimální koncentrace denosumabu v séru (Ctrough); do 26. týdne dále sekundární farmakokinetické cílové ukazatele: maximální koncentrace denosumabu v séru (Cmax) po prvním podání léku, plocha pod křivkou plazmatické koncentrace v čase (AUC0–τ), čas do dosažení maximální koncentrace v séru po prvním podání léku (tmax), distribuční objem (Vd) a terminální eliminační poločas (t1/2).
Bezpečnost byla hodnocena v průběhu celé studie, zahrnovala sledování nežádoucích účinků, vitálních funkcí a laboratorních parametrů. Mezi nežádoucí účinky související s léčbou (treatment‑emergent adverse events, TEAEs) zvláštního zájmu patřily reakce v místě vpichu, hypersenzitivita/alergická reakce související s lékem, infekce, hypokalcemie (celková hodnota sérového vápníku upravená o albumin < 8,5 mg/dl [< 2,125 mmol/l]), osteonekróza čelisti (ONJ), atypická zlomenina stehenní kosti a dermatologická reakce.
Jaké výsledky přineslo hodnocení
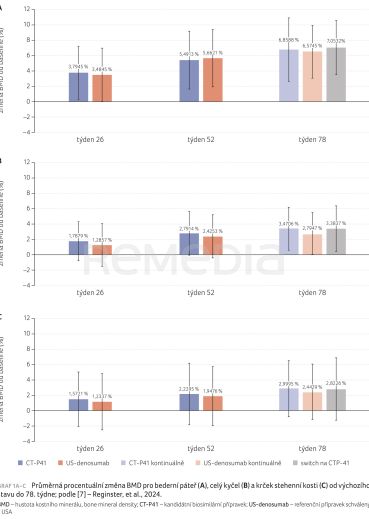 Průměrný rozdíl mezi léčebnými skupinami pro procentuální změnu BMD bederní páteře od výchozího stavu v 52. týdnu byl −0,139 (95% interval spolehlivosti [CI] −0,826; 0,548) v celém souboru (full analysis set) a −0,280 (95% CI −0,973; 0,414) v souboru dle protokolu (per protocol set). Průměrné procentuální změny BMD bederní páteře, celého kyčle a krčku stehenní kosti (sekundární cílové ukazatele) se od výchozího stavu zvýšily a byly srovnatelné mezi skupinami v obou léčebných periodách (graf 1A–C). U farmakodynamických markerů kostního obratu a aktivity osteoklastů byly mezi léčebnými skupinami v obou léčebných obdobích zaznamenány srovnatelné výsledky. Farmakokinetické parametry byly vyhodnoceny jako podobné.
CT‑P41 byl obecně dobře snášen, s bezpečnostním profilem podobným US‑denosumabu. Výskyt TEAEs v obou léčebných periodách byl obdobný. Klinické hodnocení bylo ovlivněno covidovou pandemií (nejčastějším TEAE byl covid‑19). V první léčebné periodě byly TEAEs zaznamenány u 75,7 % ve skupině CT‑P41 a u 70,2 % ve skupině US‑denosumabu, závažné nežádoucí účinky vyvolané léčbou (treatment‑emergent severe adverse events, TESAEs) u 7 (2,9 %) a 10 (4,2 %) pacientů ve skupině CT‑P41 a US‑denosumabu. Ve druhé léčebné fázi byly TEAEs hlášeny u 50,9 % ve skupině s kontinuální léčbou CT‑P41, u 42,0 % s kontinuální léčbou US‑denosumabem a u 56,4 % ve skupině převedené na CT‑P41. TESAEs se vyskytly u 8 (3,6 %) a 3 (3,0 %) pacientů ve skupině kontinuální léčby CT‑P41, resp. ve skupině s US‑denosumabem a u žádného pacienta ve skupině převedené na CT‑P41. Většina TEAEs v průběhu celé studie byla intenzity 1. nebo 2. stupně. V první léčebné fázi ukončila terapii menší část pacientů ve skupině CT‑P41 než ve skupině s US‑denosumabem (7,5 %, resp. 15,5 %). Sledovaná imunogenicita byla u CT‑P41 a US‑denosumabu obdobná. Srovnatelné změny byly zaznamenány i v ukazatelích HRQoL ve všech skupinách a v obou léčebných obdobích.
Pro detailnější popis hodnot všech sledovaných parametrů odkazujeme na publikaci [7].
Klinické hodnocení prokázalo srovnatelnou účinnost ve zvyšování BMD, podobnou míru zlomenin a srovnatelné bezpečnostní a farmakokinetické profily. Tato pozitivní zjištění podpořila schválení přípravku a jeho uvedení do praxe.
Závěr
Osteoporóza postihuje přibližně 20 % světové populace a je hlavní příčinou zlomenin kostí u starších dospělých. Kromě významných dopadů na zdraví pacientů, jejich nezávislost a kvalitu života představuje osteoporóza značnou ekonomickou zátěž pro systémy zdravotní péče. Se stárnutím populace se očekává, že se společenské dopady budou ještě prohlubovat. Biologická léčba se rozšířila do řady terapeutických oblastí, její dostupnost ale často omezují náklady na léčbu. Biosimilární přípravky mohou díky snížení zátěže pro zdravotní systém dostupnost pro pacienty zlepšit.
Literatura
[1] Brunerová L. Denosumab v první linii léčby osteoporózy. Remedia 2020; 30: 645–649.
[2] Fierce Pharma: Amgen settles Prolia patent suit with Celltrion, teeing up potential biosimilar launch in June. Dostupné na: https://www.fiercepharma.com/pharma/after‑sandoz‑amgen‑settles‑patent‑suit‑celltrion‑postponing‑potential‑launch‑prolia‑xgeva
[3] GaBI Online – Generics and Biosimilars Initiative. Biosimilars approved in Europe [www.gabionline.net]. Mol, Belgium: Pro Pharma Communications International. Dostupné na: www.gabionline.net/biosimilars/general/biosimilars‑approved‑in‑europe
[4] SPC Stoboclo, SPC Prolia. Dostupné na: https://www.sukl.cz
[5] SMOS. Dlouhodobá léčba osteoporózy denosumabem a její přerušení: odborné stanovisko pracovní skupiny Společnosti pro metabolická onemocnění skeletu České lékařské společnosti J. E. Purkyně. Clin Osteol 2018; 23: 32–37.
[6] Informace k biosimilars. Dostupné na : https://sukl.gov.cz/reg‑biosimilars/informace‑k‑biosimilars‑biologicky‑podobnym‑lecivym‑pripravkum/
[7] Reginster JY, Czerwiski E, Wilk K, et al. Efficacy and safety of candidate biosimilar CT‑P41 versus reference denosumab: a double‑blind, randomized, active‑controlled, Phase 3 trial in postmenopausal women with osteoporosis. Osteoporos Int 2024; 35: 1919–1930.