Generická léčiva – fakta a mýty
Souhrn
Slíva J. Generická léčiva – fakta a mýty. Remedia 2025; 35: 392–396.
Článek shrnuje klíčové aspekty generických léčiv, včetně jejich definice, regulačních požadavků, bioekvivalence a ekonomického dopadu. Zdůrazňuje jejich rovnocennost s originálními přípravky a význam pro udržitelnost zdravotnických systémů. Věnuje se i rozdílům mezi generiky a biosimilars.
Klíčová slova: generická léčiva – bioekvivalence – originální přípravky – biosimilars – farmakoekonomika.
Summary
Sliva J. Generic medicinal products – facts and myths. Remedia 2025; 35: 392–396.
This article outlines the key aspects of generic medicines, including their definition, regulatory requirements, bioequivalence, and economic impact. It emphasizes their equivalence to originator products and their role in healthcare sustainability. Differences between generics and biosimilars are also discussed.
Key words: generic medicines – bioequivalence – originator drugs – biosimilars – pharmacoeconomics.
Úvod
Farmaceutický průmysl se dlouhodobě řadí mezi nejdynamičtěji se rozvíjející odvětví lidské činnosti. Je zde vysoká poptávka po účinných a současně bezpečných lécích za přijatelnou cenu. Prostředí je vysoce kompetitivní, o čemž svědčí ostatně i množství držitelů rozhodnutí o registraci (marketing authorisation holder, MAH) – pouze na českém trhu jejich počet fluktuuje v řádech několika stovek. Jistě zdaleka nejde výhradně o tzv. originální společnosti, pro které jsou invence a inovace základním palivem pro jejich fungování. Současně však i u generických společností lze pozorovat snahu se vymezit vůči potenciální konkurenci např. inovacemi v podobě modifikací na úrovni lékové formy, velikosti tablety, zlepšení jejích vlastností (lepší chuť, vzhled, aroma atp.). Generické společnosti nicméně obvykle postrádají dostatečný kapitál, který by mohly alokovat do potřebného sektoru Research & Development (R&D) ve smyslu vývoje nových a inovativně působících léčivých látek, resp. jejich kapitál do tohoto sektoru vložený pokrývá pouze ony drobné dílčí modifikace již obchodovaného léčivého přípravku. Případně takovým kapitálem disponují, avšak investují jej do jiných oblastí, jako jsou např. vývoj komplexních generik, biosimilární expanze, environmentálně šetrnější výrobní postupy apod.
Podle definice Světové zdravotnické organizace (World Health Organization, WHO) představuje generikum léčivo, které obsahuje stejnou účinnou látku, má stejnou sílu, lékovou formu i cestu podání jako referenční přípravek a je uvedeno na trh po vypršení jeho patentu [1]. Národní regulační autority jako americký Úřad pro kontrolu potravin a léčiv (Food and Drug Administration, FDA) nebo Evropská léková agentura (European Medicines Agency, EMA) navíc požadují prokazování vzájemné bioekvivalence tak, aby bylo zajištěno, že generika skutečně poskytují pacientům stejnou klinickou účinnost jako referenční přípravky [2,3].
Farmakokinetické studie bioekvivalence prokazují, že u většiny generik se rozdíl klíčových parametrů, jako jsou maximální plazmatická koncentrace (cmax) a plocha pod křivkou (AUC), pohybuje pouze kolem 3–4 %, což odpovídá běžným odchylkám mezi šaržemi u originálních výrobků [3,4]. V reálném prostředí navíc rozsáhlé kohortové studie neodhalují žádné významné rozdíly v bezpečnosti ani účinnosti mezi originály a generiky, čímž podporují politiku substituce léků po vypršení patentu [5].
V posledních dekádách co do významu i podílu na trhu výrazně vzrůstá počet farmaceutických společností generujících tzv. biologicky podobné léčivé přípravky (angl. biosimilars). Připusťme, že tento termín ještě zcela spolehlivě nezakotvil v myslích odborné zdravotnické veřejnosti a nezřídka je zaměňován s označením pro generická léčiva. WHO definuje tyto přípravky jako bioterapeutické výrobky shodující se kvalitou, bezpečností a účinností s již licencovanými referenčními bioterapeutickými přípravky. Dle FDA jde o biologické přípravky, které jsou velmi podobné referenčnímu přípravku s pouze zanedbatelnými odlišnostmi v klinicky neúčinných složkách, současně se vzájemně významně neliší v klinické účinnosti a není zřejmý ani rozdíl v bezpečnosti a čistotě.
Z perspektivy České republiky je bezesporu významný pohled evropské regulační autority, tedy EMA, která uvádí, že biosimilární léčiva nesplňují definici generického přípravku, a to především vzhledem k odlišnostem ve vstupních materiálech nebo výrobních procesech. Státní ústav pro kontrolu léčiv (SÚKL) uvádí, že jde o léky podobné biologickým přípravkům, které se originálním přípravkům pouze podobají, přičemž na rozdíl od registrace generik musí být u těchto přípravků jasně doložena účinnost a bezpečnost vlastními klinickými studiemi. Nejsou tedy postačující pouze informace plynoucí z klinických studií prováděných s originálním léčivým přípravkem.
Porovnáme‑li generické, originální a biosimilární přípravky, je zřejmé, že poslední zmíněné se budou nacházet mezi dosud výhradně dostupnými referenčními léky a jejich generickými kopiemi při hodnocení pravděpodobnosti dosažení klinického úspěchu, potřebné délky přípravy na registraci i v nákladech, které jsou třeba při jejich vývoji. Preklinické testování přitom zahrnuje farmakokinetické a farmakodynamické studie, studie toxicity, imunogenicity atd. a klinické testování účinnost a bezpečnost, včetně imunogenicity, ve srovnání s referenčním přípravkem. Vzhledem k současnému boomu nejrůznějších přípravků označovaných jako biologická léčiva (pozn.: dle některých autorů spíše jako cílená léčiva), která již zdaleka nejsou výhradní doménou léčby onkologických onemocnění (pozn.: uplatňují se v léčbě autoimunitních onemocnění, osteoporózy, asthma bronchiale atd.), se vzhledem k postupně končícím patentovým ochranám dílčích přípravků otevírá obrovský prostor právě pro biologicky podobná léčiva, tedy biosimilars, jež v sobě skrývají nemalý komerční potenciál.
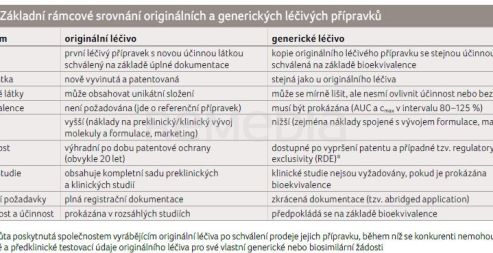 Základní rámcové porovnání generických a originálních léčivých přípravků shrnuje tabulka 1.
Důležitost investic
Dle Evropské federace farmaceutických společností a asociací (European Federation of Pharmaceutical Industries and Associations, EFPIA) je největší podíl z ročního obratu v rámci sledovaných odvětví průmyslu zpětně alokován do R&D na výzkum vzácných onemocnění (24,6 %), následovaný farmaceutiky (15,9 %) a vývojem softwaru a hardwaru (9,8 %) [6].
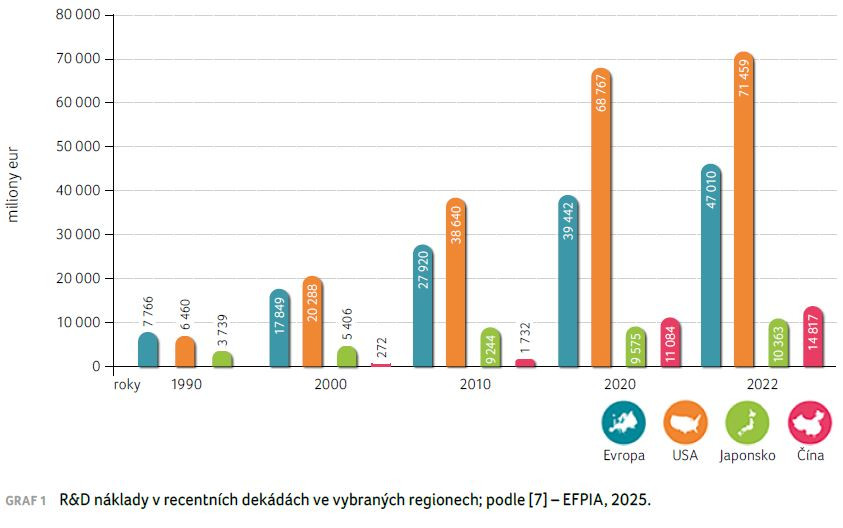 Objem finančních prostředků alokovaných na R&D přitom dlouhodobě roste (i po zohlednění inflace), a to v zemích Evropské unie, ve Spojených státech amerických, Japonsku a recentně velmi výrazně též v Číně (graf 1) [7].
Regulační rámec
Zvyšující se náklady na zdravotní péči jsou do značné míry spojeny s vysokou cenou inovativních (synonymum originálních) léčivých přípravků chráněných patentovou ochranou; zejména to platí pro léčivé přípravky určené k léčbě vzácných onemocnění (pozn.: dle evropské legislativy jde o onemocnění s četností nižší než 5/10 000 obyvatel; odhaduje se, že takových chorob je okolo 6 000 a trpí jimi asi 30 milionů příslušníků evropské populace), tzv. sirotčí léky (angl. orphan drugs).
Legislativní prostředí chrání inovátory po dobu obvykle 20 let od podání patentové přihlášky, čímž jim umožňuje získat zpět náklady na výzkum a tyto opět reinvestovat. Po uplynutí této doby mohou na trh vstoupit generická léčiva v případě, že jejich výrobce u nich prokáže shodu s referenčním přípravkem.
V Evropské unii jsou léčiva pro vzácná onemocnění chráněna kombinací patentové ochrany a tržní výhradnosti (tzv. regulatory data exclusivity, RDE). Základní patentovou ochranu lze prodloužit o dodatečné ochranné osvědčení až o pět let, aby se kompenzovala doba ztracená během vývoje a schvalovacího řízení léčiva. Kromě toho získávají tato léčiva 10 let tržní výhradnosti od data udělení první registrace v EU pro konkrétní indikaci vzácného onemocnění, což brání konkurenci uvádět na trh obdobné přípravky pro tutéž indikaci během této doby. Pokud držitel registrace dokončí schválený pediatrický výzkumný plán pro danou vzácnou indikaci, může se doba tržní výhradnosti prodloužit dokonce až na 12 let. Tyto režimy běží zároveň se standardními obdobími výhradnosti dat [8,9].
V Evropě centrální schvalovací postup EMA umožňuje jednorázové hodnocení pro všechny členské státy, zatímco systém evropské konvergence usnadňuje vzájemné uznávání mezi státy mimo centralizovaný režim.
Výroba a bioekvivalence
Výrobci originálních i generických léčivých přípravků musejí dodržovat zásady správné výrobní praxe (good manufacturing practice, GMP), které pokrývají kontrolu surovin, čistotu účinné látky i excipientů, standardizaci výrobního prostředí a mapování rizik v jednotlivých výrobních krocích. Každá šarže prochází pečlivými testy, jako jsou obsahová uniformita, in vitro rozpustnost, sterilitní kontroly nebo stabilita při různých teplotách, aby byly dodrženy předepsané standardy.
Současná definice generických léčivých přípravků vychází ze směrnice Evropského parlamentu a Rady 2001/83/ES, čl. 10 odst. 2 písm. b). Podle ní se generickým léčivým přípravkem rozumí přípravek, jenž má kvalitativně i kvantitativně totožné složení účinných látek a stejnou farmaceutickou formu jako referenční léčivý přípravek a jehož bioekvivalence s referenčním přípravkem byla prokázána příslušnými studiemi biologické dostupnosti.
Různé soli, estery, étery, izomery, směsi izomerů, komplexy či deriváty jedné účinné látky se považují za tutéž účinnou látku, pokud nevykazují významné rozdíly z hlediska bezpečnosti nebo účinnosti. Dále se za jednu a tutéž farmaceutickou formu považují všechny perorální lékové formy s okamžitým uvolňováním účinné látky.
Při porovnání dvou léčivých přípravků je standardně doporučována randomizovaná studie s překřížením zahrnující dvě periody a dvě sekvence s jednorázovou dávkou. Léčebné periody musejí být odděleny dostatečně dlouhým tzv. vymývacím (angl. wash‑out) obdobím tak, aby koncentrace léčiva na počátku druhé periody u všech subjektů klesly pod dolní mez kvantifikace zvolenými bioanalytickými metodami. Obvykle k tomu stačí alespoň pět biologických poločasů.
Výběr populace účastníků studií bioekvivalence (bioequivalence studies, BES) by měl být proveden s cílem umožnit detekci možných rozdílů mezi farmaceutickými přípravky. Aby se minimalizovala variabilita nesouvisející s rozdíly mezi přípravky, měly by být studie za normálních okolností prováděny na zdravých dospělých dobrovolnících (minimální počet probandů je 12), pokud profil bezpečnosti léčiva nečiní takové provedení neetickým.
Obecně se studie bioekvivalence provádí za lačných podmínek, neboť to představuje nejcitlivější režim pro odhalení případných rozdílů mezi hodnocenými přípravky. Tam, kde souhrn údajů o přípravku (SPC) doporučuje užití referenčního léčivého přípravku nalačno nebo bez ohledu na příjem potravy, by se studie bioekvivalence měla realizovat za lačných podmínek. Naopak u přípravků, u nichž SPC stanoví užívání referenčního přípravku pouze ve stavu po jídle, by se studie bioekvivalence zpravidla měla provádět za sytých podmínek. U přípravků se specifickými formulačními vlastnostmi (např. mikroemulze, disperzní systémy apod.) se požaduje provedení studií bioekvivalence jak za lačných, tak za sytých podmínek, není‑li předepsáno výhradní užívání nalačno nebo výhradně po jídle.
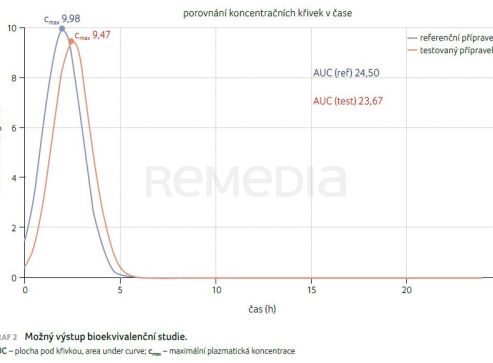 Odebranými vzorky krve se sleduje časový průběh koncentrace účinné látky s vypočtením klíčových farmakokinetických parametrů cmax a AUC (graf 2). Regulátoři standardně akceptují 90% interval spolehlivosti poměru cmax i AUC v rozmezí 80–125 %, což odráží přirozené variace výroby. U léčiv s úzkým terapeutickým rozmezím je v odůvodněných případech nutné zpřísnit akceptační interval pro parametr AUC na 90,00–111,11 %. Pokud má parametr cmax zásadní význam z hlediska bezpečnosti, účinnosti nebo terapeutického monitorování, měl by být stejný zpřísněný interval 90,00–111,11 % aplikován i na tento parametr.
Využití renálních ukazatelů eliminace močí jako zástupce plazmatické koncentrace může být akceptováno pro stanovení rozsahu expozice v případech, kdy není možné spolehlivě měřit časový průběh plazmatických koncentrací mateřské sloučeniny. Na straně druhé se obvykle nedoporučuje hodnocení hladiny metabolitů jako zástupný ukazatel systémové expozice.
Pokud je studovaná látka endogenního původu, měly by se při výpočtu farmakokinetických parametrů aplikovat korekce na bazální koncentraci tak, aby vypočtené parametry odrážely výhradně navýšené koncentrace způsobené podáním léčby.
V případě žádosti o registraci několika různých sil testovaného přípravku může v závislosti na poměrném složení mezi jednotlivými silami a na dalších charakteristikách přípravku (množství a typ excipientů) postačit prokázat bioekvivalenci pouze u jedné či dvou sil. Studii bioekvivalence je obecně vhodné provádět u nejvyšší síly přípravku.
V rámci posuzování bioekvivalence by žadatel měl prezentovat rovněž výsledky disolučních testů in vitro ve třech různých pufrech (obvykle pH 1,2, 4,5 a 6,8) a v médiích určených pro uvolňování léčivého přípravku (QC média), získaných se šaržemi testovaných a referenčních přípravků použitých v rámci BES. Pokud se během 15 minut rozpustí více než 85 % léčiva, lze profily rozpouštění akceptovat jako podobné bez dalšího matematického vyhodnocení.
Problematika realizace BES je zjevně velmi komplexní a cílem tohoto textu není podat kompletní výčet veškerých aspektů. Proto pouze okrajově zmiňme, že BES může být opominuta, tj. není vyžadována na základě fyzikálně‑chemických vlastností účinných látek podle biofarmaceutického klasifikačního systému (biopharmaceutics classification system, BCS) léčivých látek v případě, že tyto vykazují vysokou rozpustnost a adekvátní permeabilitu.
BES se obecně nevyžadují v případě, že testovaný přípravek je podáván jako vodný intravenózní roztok obsahující stejnou léčivou látku jako již schválený referenční přípravek. Výjimku tvoří situace, kdy pomocné látky obsažené v přípravku interagují s léčivou látkou (například tvorbou komplexů) nebo jinak ovlivňují její farmakokinetické vlastnosti. V takových případech je BES nezbytná, pokud oba přípravky neobsahují stejné pomocné látky ve velmi podobném množství a nelze dostatečně prokázat, že rozdíly v jejich množství nemají vliv na farmakokinetiku léčivé látky.
U jiných parenterálních způsobů podání, jako je například intramuskulární nebo subkutánní aplikace, se BES rovněž nevyžadují, pokud testovaný přípravek představuje stejný typ roztoku (vodný nebo olejový), obsahuje stejnou koncentraci léčivé látky a stejné pomocné látky v obdobném množství jako referenční léčivý přípravek. BES není dále nutná ani v případě vodného parenterálního roztoku s obdobnými pomocnými látkami ve srovnatelném množství, pokud je prokázáno, že tyto látky nemají vliv na viskozitu přípravku.
BES není rovněž požadována u plynných lékových forem a lokálně aplikovaných léčivých přípravků bez významné systémové expozice účinné látce. Kromě kvantitativně‑kvalitativního srovnání zde nicméně bývá požadavek na průkaz bioterapeutické ekvivalence.
Veškeré výše popsané informace vycházejí z dokumentu CPMP/EWP/QWP/1401/98 Rev. 1/Corr s názvem Guideline on the Investigation of Bioequivalence. Je stále aktuální a platný. Jeho poslední revize (Rev. 1) byla přijata 20. ledna 2010 a vstoupila v platnost 1. srpna 2010 [10]. Nicméně od 25. ledna 2025 začala v EU platit nová směrnice ICH M13A, která částečně nahrazuje některé části tohoto dokumentu; analogicky byly aktualizovány rovněž požadavky stran biowaiveru (≈ výjimka z povinnosti provádět BES) na podkladě BCS [11].
Ekonomické a tržní aspekty
Výrobci originálních přípravků často uplatňují hodnotově orientované ceny reflektující klinický přínos, náklady na vývoj a konkurenční benchmarking, zatímco generika po vstupu na trh začínají na úrovních o desítky procent nižších; cena referenčního přípravku po vstupu generik na trh se jim obvykle dorovnává, tj. adekvátně ponižuje. Kupříkladu v USA v roce 2023 tvořily generika a biosimilární přípravky 90 % všech vydaných receptů, přičemž na celkové výdaje připadalo méně než 15 %, což přineslo plátcům a pacientům úsporu odhadovanou na 445 miliard dolarů ročně [12]. V Evropě pokles výdajů na farmaceutika v rozvinutých trzích díky generikům dosahuje až 30 %, což umožňuje uvolnit prostředky pro nové terapie nebo jiné zdravotnické priority [13,14]. Kolaterálním důsledkem může být i stažení originálního přípravku z trhu, jenž pro něj není dostatečně lukrativní, a dostupná jsou pouze generika – v ČR jde např. o molekuly simvastatinu, rosuvastatinu, sumatriptanu a řadu jiných.
Pohled zúčastněných subjektů
Lékaři se při předepisování rozhodují na základě důvěry v bioekvivalenční proces a vlastních zkušeností. V praxi někteří setrvávají u originálních názvů u léčiv s úzkým terapeutickým rozmezím, respektive nízkým terapeutickým indexem. Většinou jde o přípravky, jejichž plazmatické koncentrace jsou často předmětem terapeutického sledování – např. starší antiepileptika. Na dané nicméně musí pomýšlet i farmaceut v kontextu možné generické substituce v souladu se zákonnými předpisy. Při komunikaci s pacienty i předepisujícím lékařem musí pečlivě vyvažovat ekonomické i klinické aspekty výdeje léčivého přípravku, nezřídka na pozadí nejrůznějších pobídek, jako mohou být např. rozdílné výdejní marže, promoční akce apod.
Pacientům substituce přináší nižší doplatky, avšak zároveň může vyvolat otázky o účinnosti a bezpečnosti (pacient má vždy možnost generickou substituci odmítnout!). Na místě jsou proto třeba jasné a srozumitelné materiály, osobní poradenství a poukázání na rigorózní testování, které mohou zmírnit případné obavy a zamezit efektu, kdy negativní očekávání ovlivní subjektivní vnímání léčby. Z pohledu pojišťoven a nemocničních rozpočtů generika představují klíčovou strategii kontroly nákladů.
Politiky a implementace
Účinné zákonné rámce pro substituci léků musejí vyvážit zájem na úsporách s právem pacienta na výběr a s klinickým úsudkem lékaře. Povinná substituce, doplněná možností odmítnutí v případech klinické potřeby, přináší okamžité úspory, ale vyžaduje přísnou evidenci změn, aby bylo možné sledovat možné odchylky v terapii. Referenční cenový model zase stanoví maximální náhradu pro příslušnou skupinu léčiv, přičemž rozdíl v ceně za dražší přípravek hradí pacient.
Finanční i nefinanční pobídky posilují ochotu lékařů, lékárníků i pacientů přijmout generika. Výkonově orientované odměny pro lékaře a různé marže či výdejní poplatky pro lékárníky vytvářejí ekonomickou motivaci, zatímco snížené doplatky pro pacienty zvyšují jejich angažovanost. Doplňující vzdělávací programy pro odbornou veřejnost, informační portály a mediální kampaně napomáhají objasnit regulační přísnost a výsledky studií z reálného prostředí.
Reálná data z registrů a zdravotních záznamů potvrzují, že po přechodu na generikum nedochází ke zvýšení frekvence hospitalizací, ke změnám v kontrole onemocnění ani ke statisticky významnému nárůstu počtu nežádoucích účinků. Tyto výsledky přispívají k posilování důvěry lékařů i pacientů v generická léčiva a podporují státní programy substituce a úsporná opatření [5].
Závěr a doporučení
Generická léčiva představují klíčový nástroj moderní farmakoterapie, který umožňuje širší dostupnost léčby při zachování vysokých standardů bezpečnosti a účinnosti. Na základě přísných regulačních požadavků, zejména v oblasti bioekvivalence, lze generika považovat za plnohodnotnou alternativu k originálním přípravkům ve většině terapeutických oblastí – určitou výjimkou jsou léčivé přípravky s nižším terapeutickým indexem, respektive užším terapeutickým rozmezím, u nichž je žádoucí zvýšená opatrnost v případě generické substituce.
 Přestože přetrvávají určité mýty a obavy, zejména mezi pacienty, dostupná data z klinické praxe i rozsáhlých studií potvrzují, že generická substituce je bezpečná, efektivní a ekonomicky výhodná. Klíčovou roli v jejím úspěšném uplatnění hraje informovanost zdravotnických pracovníků i pacientů podpořená transparentními regulačními procesy a důvěrou ve vědecké důkazy.
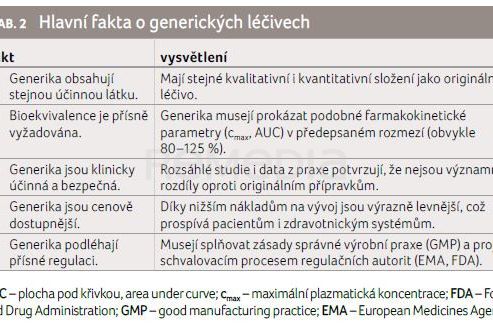
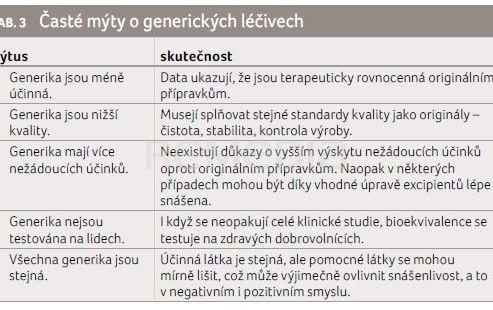 Závěrečné tabulky 2 a 3 shrnují nejčastěji zmiňované fakty a mýty stran generických léčivých přípravků.
Článek, který vyšel v časopise Medicína po promoci 3/2025, přetiskujeme s drobnými úpravami.
Doc. MUDr. Jiří Slíva, Ph.D., MBA
Ústav farmakologie 3. LF UK
Ruská 87, 100 00 Praha 10
e‑mail: jiri.sliva@lf3.cuni.cz
Literatura
[1] World Health Organization. WHO Model List of Essential Medicines – 22nd List (2021). Geneva: WHO; 2021. Dostupné na: https://www.who.int/publications/i/item/WHO‑MHP‑HPS‑EML‑2021.02
[2] US Food and Drug Administration. Guidance for Industry: Bioavailability and Bioequivalence Studies Submitted in NDAs or INDs – General Considerations (May 2014). Dostupné na: https://www.fda.gov/regulatory‑information/search‑fda‑guidance‑documents/bioavailability‑and‑bioequivalence‑studies‑submitted‑ndas‑or‑inds‑general‑considerations
[3] European Medicines Agency. Guideline on the Investigation of Bioequivalence (CPMP/EWP/QWP/1401/98 Rev. 1). London: EMA; 2010. Dostupné na: https://www.ema.europa.eu/en/documents/scientific‑guideline/guideline‑investigation‑bioequivalence‑rev1_en.pdf
[4] QVIA Institute for Human Data Science. Global Use of Medicines: Outlook through 2025 (June 2021). Dostupné na: https://www.iqvia.com/events/2025/07/the‑global‑use‑of‑medicines‑2025‑outlook‑to‑2029
[5] Generic Pharmaceutical Association. Generic Drug Facts – Industry Overview and Economic Impact (2019). Dostupné na: http://www.gphaonline.org/
[6] Rollet P, Lemoine A, Dunoyer M. Sustainable rare diseases business and drug access: no time for misconceptions. Orphanet J Rare Dis 2013; 8: 109.
[7] Pharmaceutical R&D expenditure in Europe, USA, China and Japan. Dostupné na: https://www.efpia.eu/publications/data‑center/the‑pharma‑industry‑in‑figures‑economy/rd‑expenditure‑in‑europe‑usa‑china‑and‑japan [navštíveno 21. 7. 2025]
[8] Orphan designation. Dostupné na: https://www.ema.europa.eu/en/human‑regulatory‑overview/orphan‑designation‑overview [navštíveno 21. 7. 2025]
[9] Garattini L, Badinella Martini M, Mannucci PM. Pharmaceutical patenting in the European Union: reform or riddance. Intern Emerg Med 2022; 17: 937–939.
[10] CPMP/EWP/QWP/1401/98 Rev. 1/ Corr. Dostupné na: https://www.ema.europa.eu/en/documents/scientific‑guideline/guideline‑investigation‑bioequivalence‑rev1_en.pdf [navštíveno 21. 7. 2025]
[11] Investigation of bioequivalence – Scientific guideline. Dostupné na: https://www.ema.europa.eu/en/investigation‑bioequivalence‑scientific‑guideline [navštíveno 21. 7. 2025]
[12] Association for Accessible Medicines. The U.S. Generic & Biosimilar Medicines Savings Report. Washington, D.C.: AAM, září 2024. Dostupné na: https://accessiblemeds.org/wp‑content/uploads/2024/09/AAM‑2024‑Generic‑Biosimilar‑Medicines‑Savings‑Report‑Fact‑Sheet.pdf
[13] OECD. Pharmaceutical Spending – Trends, Drivers and Policy Responses (Health Policy Studies, 2020). Dostupné na: https://www.oecd.org/en/data/indicators/pharmaceutical‑spending.html
[14] IMS Health. Medicines Use and Spending in the US: A Review of 2023 and Outlook to 2027 (2024). Dostupné na: https://www.iqvia.com/insights/the‑iqvia‑institute/reports‑and‑publications/reports/the‑global‑use‑of‑medicines‑2023