Spinální muskulární atrofie od roku 1891 do roku 2025
Podstatná část obsahu odborného setkání, které uspořádala společnost Biogen, byla věnována spinální muskulární atrofii (SMA) – onemocnění, jež má 134letou historii, ale teprve osm let účinnou léčbu. Pokroky v poznání SMA jsou ohromující. Od 1. 1. 2024 je SMA součástí pravidelného novorozeneckého screeningu, takže by naprostá většina nemocných měla být zachycena včas [1]. Ještě před deseti lety tomu všemu bylo zcela jinak.
Garantka projektu docentka Jana Haberlová ještě v roce 2016 popisuje SMA jako neléčitelné onemocnění se známou genetickou podstatou [2]. Spinální muskulární atrofie je klinicky heterogenní skupinou onemocnění, která je charakterizována degenerací alfa motoneuronů předních rohů míšních, často v kombinaci s degenerací motorických jader hlavových nervů. Nejčastější formou je proximální forma s vazbou na mutaci v genu SMN1, která vede ke sníženému množství proteinu SMN (survival motor neuron). Nedostatek proteinu SMN vede ke ztrátě motoneuronů s následnou svalovou atrofií [3].
Klinicky dominuje proximální svalová slabost zejména v oblasti pletenců dolních končetin [2]. Postupně dochází k rozvoji svalových atrofií, kontraktur a k rozvoji skoliózy. Svalová slabost je progresivní, často způsobuje ztrátu schopnosti samostatné chůze. U těžších forem slabost generalizuje a je příčinou rozvoje respirační insuficience s nutností umělé plicní ventilace a v některých případech i předčasného úmrtí. V neurologickém nálezu je patrná hypotonie, jsou redukovány až vyhaslé reflexy na končetinách, mohou se vyskytovat fascikulace jazyka [2].
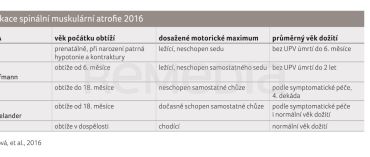 Z tohoto popisu a historických pramenů vychází také typologie SMA, kterou v této publikaci používá MUDr. Marek Krivošík (str. 11). Charakteristiku typů podle tíže a věku nástupu symptomů znázorňuje tabulka 1.
Z historie SMA
Spinální svalovou atrofii poprvé popsal Guido Werdnig v roce 1891 u dvou bratrů kojenců a Johann Hoffmann u sedmi dalších případů (v letech 1893–1900) [4]. O století později byl přijat na Mezinárodním konsorciu pro spinální svalovou atrofii konsenzuální klasifikační systém, který popisuje tři typy SMA [5]. Tato klasifikace zdůraznila tři typy SMA na základě nejvyšší úrovně motorické funkce (tj. sezení nebo stání) a věku nástupu. Následné úpravy rozdělily kategorii typu 3 podle věku nástupu, přidaly typ 4 pro případy nástupu v dospělosti a zahrnuly typ 0 pro pacienty s prenatálním nástupem a úmrtím během několika týdnů. Ačkoliv existují stupně závažnosti i v rámci jednoho typu, až 25 % pacientů uniká přesné klasifikaci [4].
Genetická podstata SMA
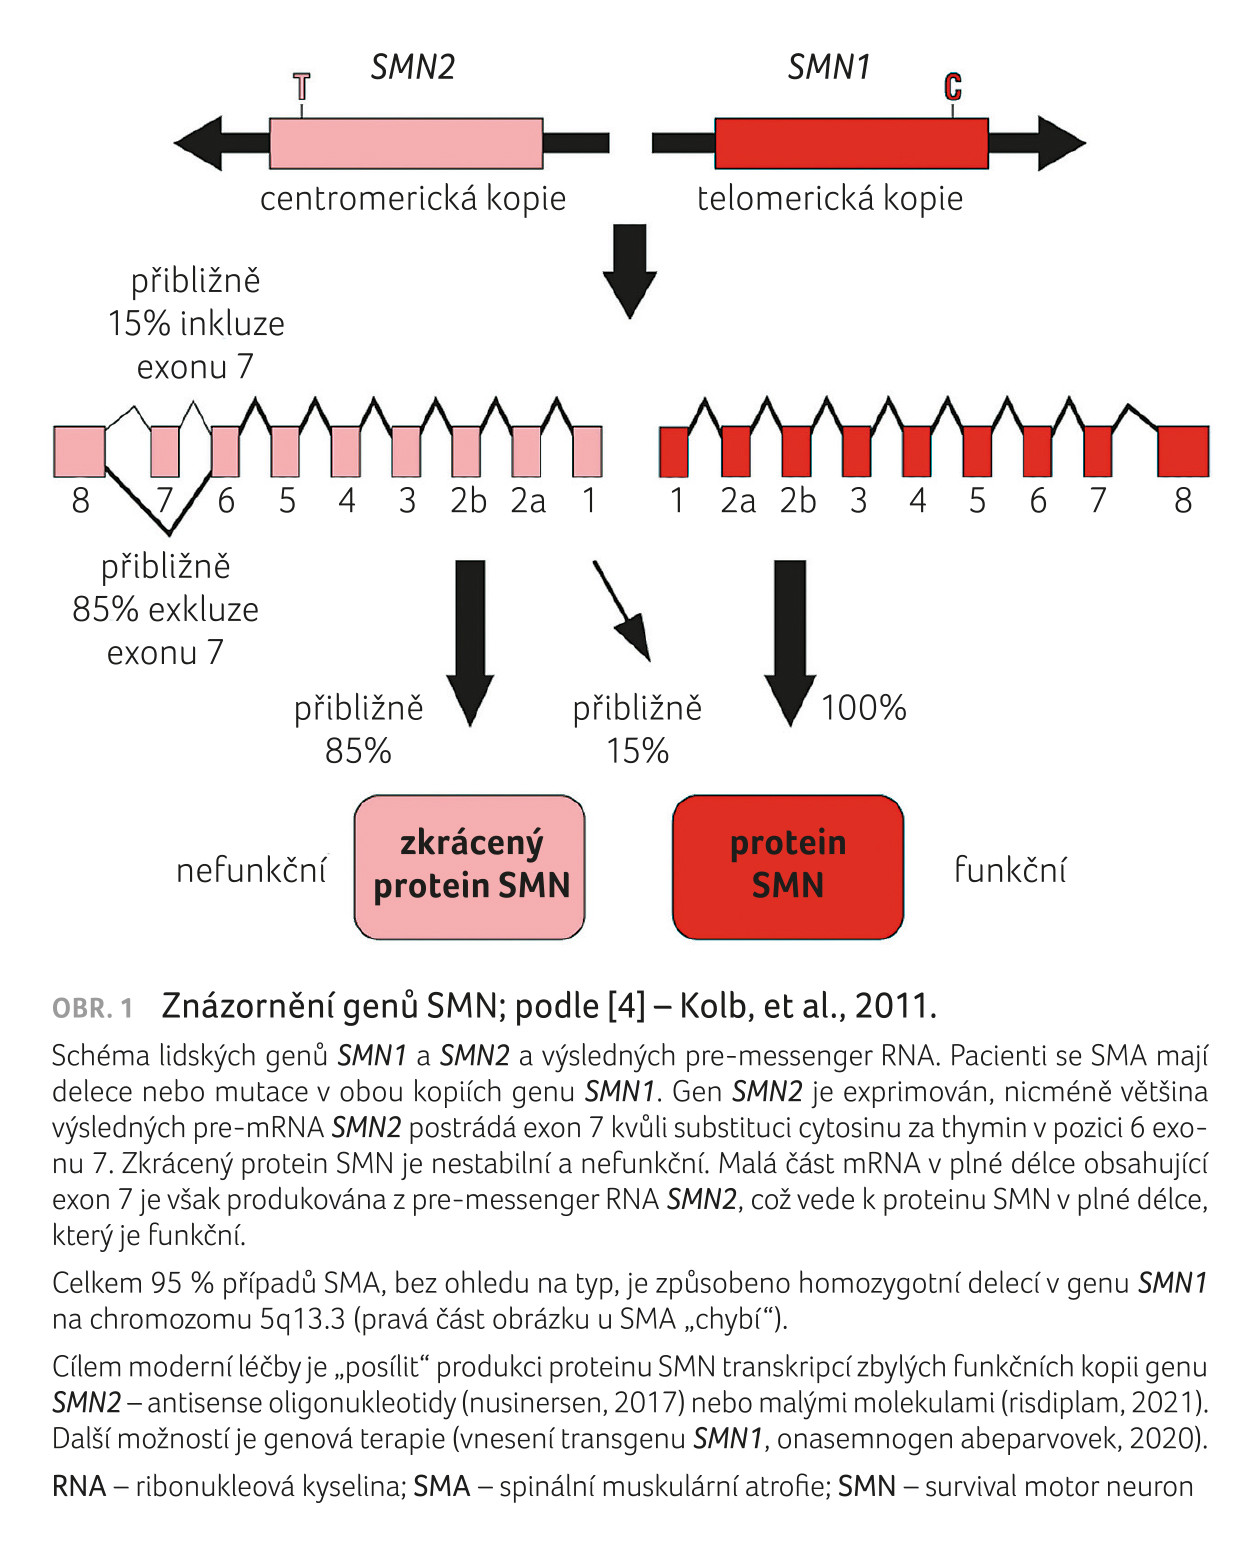 Gen SMN byl identifikován jako kauzativní gen SMA v roce 1995, což vedlo k vývoji zvířecích modelů SMA a cílených terapeutických přístupů ke zvýšení koncentrace proteinu SMN. Celkem 95 % případů SMA, bez ohledu na typ, je způsobeno homozygotní delecí v genu SMN1 na chromozomu 5q13.3. U lidí existují na každé alele dvě formy genu SMN: telomerická forma (SMN1) a centromerická forma (SMN2), obrázek 1. Transkripce genu SMN1 (u SMA chybí) produkuje mRNA v plné délce, která vede k produkci funkčního proteinu SMN na ribozomech. Gen SMN2 je identický s genem SMN1 s výjimkou substituce cytosinu (C) za thymin (T) v pozici 840, která vede k vyloučení exonu 7 během transkripce. Výsledný zkrácený protein není funkční a rychle degraduje. Rozhodující je, že vyloučení exonu 7 z mRNA SMN2 není zcela úplné, a proto malá část celkových transkriptů mRNA (přibližně 10–15 %) pocházejících z genu SMN2 obsahuje exon 7, který kóduje normální protein SMN (obr. 1). Počet funkčních kopií genu SMN2 je zodpovědný za tíži SMA [2,4].
Novorozenecký screening
Na základě pokroků v diagnostice a léčbě SMA a po úspěchu pilotního projektu (od 1. 1. 2022) byla SMA 1. ledna 2024 zařazena do pravidelného novorozeneckého screeningu [1], což umožňuje léčit děti v presymtomatické fázi onemocnění po potvrzení diagnózy genetickým vyšetřením. Je doporučeno, aby genetické vyšetření absolvovali i sourozenci, u nichž se může SMA objevit později v průběhu života (viz tab. 1). I takto diagnostikované děti lze presymptomaticky léčit.
SMA u dospělých
Spinální muskulární atrofie je považována za pediatrické onemocnění, ale i z typologie vyplývá a přednáší o tom rovněž MUDr. Krivošík (str. 11), že první symptomy se mohou objevit také v dospělosti. Je známo, že 95 % případů SMA je způsobeno stejnou změnou genů SMN (mutací) bez ohledu na to, v jakém věku se objeví symptomy. Včasnou presymptomatickou léčbou pak lze předejít rozvoji těžších forem (typů) SMA. I v české literatuře se objevují sdělení [3,6] o pozdní diagnóze SMA a jejích důsledcích, a to i včetně precizní diferenciální diagnostiky SMA [3].
Zdá se, že SMA je stále fascinujícím modelem, jak genetika ovlivňuje nejen zdravotní stav pacientů, ale i osudy celých rodin, které kdysi pečovaly o postižené na umělé plicní ventilaci 24 hodin denně po sedm dní v týdnu.
Literatura
[1] Národní screeningové centrum MZ. Populační pilotní program screeningu spinální svalové atrofie (SMA) a těžké kombinované imunodeficience (SCID) u novorozenců. 2023.
[2] Haberlová J, Slabá A, Hedvičáková P, Doušová T. Spinální svalové atrofie – diagnostika, léčba, výzkum. Neurol praxi 2016; 17: 349–353.
[3] Parmová O. Spinální svalová atrofie a její diferenciální diagnostika. Kazuistika pacienta a jeho cesta za diagnózou. Neurol praxi 2025; 26: 169–174.
[4] Kolb SJ, Kissel JT. Spinal Muscular Atrophy: A Timely Review. Arch Neurol 2011; 68: 979–984.
[5] Munsat TL. Workshop report: international SMA collaboration. Neuromuscul Disord 1991; 1: 81.
[6] Junkerová J, Kovalová E, Sabela M. Pacient s myopatií… nebo ne? Neurol praxi 2024; 25: 71–73.