Zaostřeno Vzácná neurologická onemocnění
OBSAH
Spinální muskulární atrofie od roku 1891 do roku 2025
Je amyotrofická laterální skleróza pouze onemocněním periferního motorického neuronu?
Friedreichova ataxie – multisystémové onemocnění
Více než jen analýza DNA: etické a právní aspekty genetického testování u vzácných onemocnění
Cesta pacienta k diagnóze spinální muskulární atrofie
Cesta pacienta s Friedreichovou ataxií
Biomarkery SMA – užitečný nástroj, nebo zbytečná hračka?
Biomarkery amyotrofické laterální sklerózy – aktuální stav a budoucí směry
Biomarkery u Friedreichovy ataxie
Genetický restart – když axony znovu najdou cestu
Znovuzrození neuronů: jak mozek hledá druhý dech
Život se spinální svalovou atrofií
Management pacienta s neuromuskulárním onemocněním z pohledu anesteziologa
Workshop – amyotrofická laterální skleróza
Porucha dýchání u amyotrofické laterální sklerózy
Workshop Friedreichova ataxie – neurologie a psychologie
Spinální muskulární atrofie od roku 1891 do roku 2025
Podstatná část obsahu odborného setkání, které uspořádala společnost Biogen, byla věnována spinální muskulární atrofii (SMA) – onemocnění, jež má 134letou historii, ale teprve osm let účinnou léčbu. Pokroky v poznání SMA jsou ohromující. Od 1. 1. 2024 je SMA součástí pravidelného novorozeneckého screeningu, takže by naprostá většina nemocných měla být zachycena včas [1]. Ještě před deseti lety tomu všemu bylo zcela jinak.
Garantka projektu docentka Jana Haberlová ještě v roce 2016 popisuje SMA jako neléčitelné onemocnění se známou genetickou podstatou [2]. Spinální muskulární atrofie je klinicky heterogenní skupinou onemocnění, která je charakterizována degenerací alfa motoneuronů předních rohů míšních, často v kombinaci s degenerací motorických jader hlavových nervů. Nejčastější formou je proximální forma s vazbou na mutaci v genu SMN1, která vede ke sníženému množství proteinu SMN (survival motor neuron). Nedostatek proteinu SMN vede ke ztrátě motoneuronů s následnou svalovou atrofií [3].
Klinicky dominuje proximální svalová slabost zejména v oblasti pletenců dolních končetin [2]. Postupně dochází k rozvoji svalových atrofií, kontraktur a k rozvoji skoliózy. Svalová slabost je progresivní, často způsobuje ztrátu schopnosti samostatné chůze. U těžších forem slabost generalizuje a je příčinou rozvoje respirační insuficience s nutností umělé plicní ventilace a v některých případech i předčasného úmrtí. V neurologickém nálezu je patrná hypotonie, jsou redukovány až vyhaslé reflexy na končetinách, mohou se vyskytovat fascikulace jazyka [2].
 Z tohoto popisu a historických pramenů vychází také typologie SMA, kterou v této publikaci používá MUDr. Marek Krivošík (str. 11). Charakteristiku typů podle tíže a věku nástupu symptomů znázorňuje tabulka 1.
Z historie SMA
Spinální svalovou atrofii poprvé popsal Guido Werdnig v roce 1891 u dvou bratrů kojenců a Johann Hoffmann u sedmi dalších případů (v letech 1893–1900) [4]. O století později byl přijat na Mezinárodním konsorciu pro spinální svalovou atrofii konsenzuální klasifikační systém, který popisuje tři typy SMA [5]. Tato klasifikace zdůraznila tři typy SMA na základě nejvyšší úrovně motorické funkce (tj. sezení nebo stání) a věku nástupu. Následné úpravy rozdělily kategorii typu 3 podle věku nástupu, přidaly typ 4 pro případy nástupu v dospělosti a zahrnuly typ 0 pro pacienty s prenatálním nástupem a úmrtím během několika týdnů. Ačkoliv existují stupně závažnosti i v rámci jednoho typu, až 25 % pacientů uniká přesné klasifikaci [4].
Genetická podstata SMA
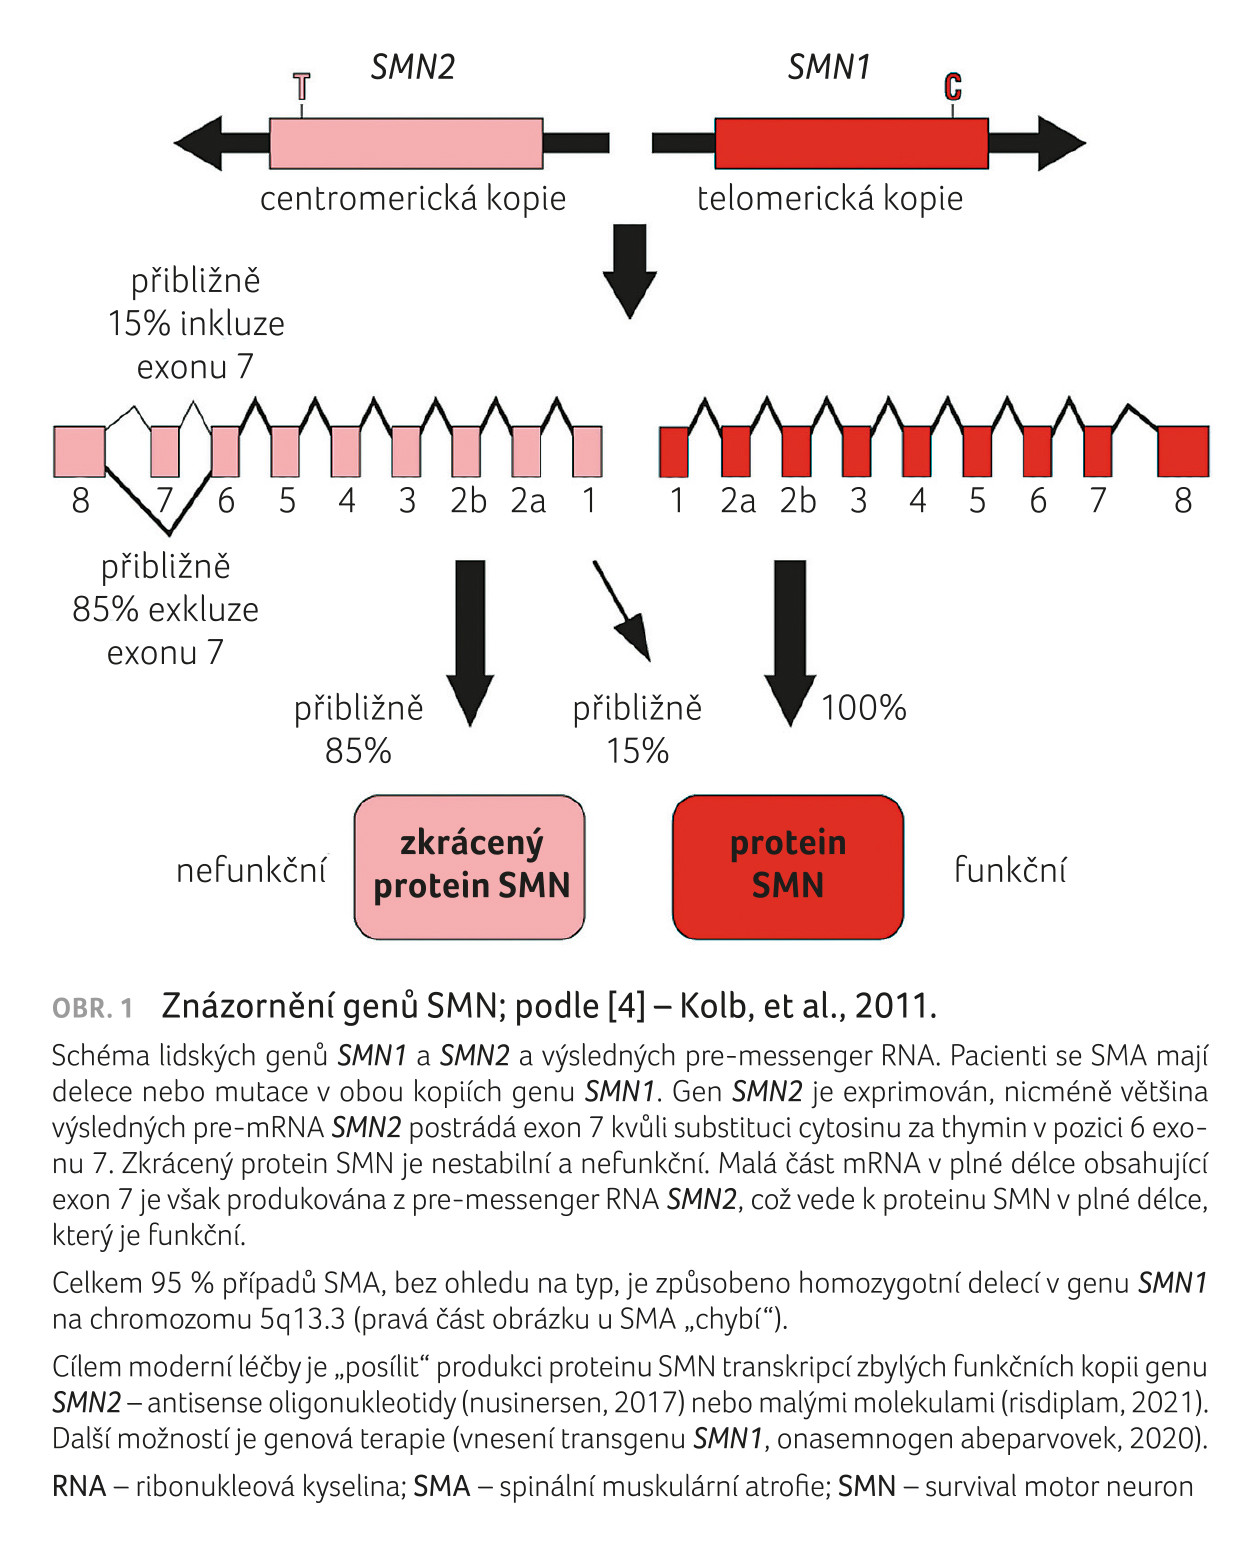 Gen SMN byl identifikován jako kauzativní gen SMA v roce 1995, což vedlo k vývoji zvířecích modelů SMA a cílených terapeutických přístupů ke zvýšení koncentrace proteinu SMN. Celkem 95 % případů SMA, bez ohledu na typ, je způsobeno homozygotní delecí v genu SMN1 na chromozomu 5q13.3. U lidí existují na každé alele dvě formy genu SMN: telomerická forma (SMN1) a centromerická forma (SMN2), obrázek 1. Transkripce genu SMN1 (u SMA chybí) produkuje mRNA v plné délce, která vede k produkci funkčního proteinu SMN na ribozomech. Gen SMN2 je identický s genem SMN1 s výjimkou substituce cytosinu (C) za thymin (T) v pozici 840, která vede k vyloučení exonu 7 během transkripce. Výsledný zkrácený protein není funkční a rychle degraduje. Rozhodující je, že vyloučení exonu 7 z mRNA SMN2 není zcela úplné, a proto malá část celkových transkriptů mRNA (přibližně 10–15 %) pocházejících z genu SMN2 obsahuje exon 7, který kóduje normální protein SMN (obr. 1). Počet funkčních kopií genu SMN2 je zodpovědný za tíži SMA [2,4].
Novorozenecký screening
Na základě pokroků v diagnostice a léčbě SMA a po úspěchu pilotního projektu (od 1. 1. 2022) byla SMA 1. ledna 2024 zařazena do pravidelného novorozeneckého screeningu [1], což umožňuje léčit děti v presymtomatické fázi onemocnění po potvrzení diagnózy genetickým vyšetřením. Je doporučeno, aby genetické vyšetření absolvovali i sourozenci, u nichž se může SMA objevit později v průběhu života (viz tab. 1). I takto diagnostikované děti lze presymptomaticky léčit.
SMA u dospělých
Spinální muskulární atrofie je považována za pediatrické onemocnění, ale i z typologie vyplývá a přednáší o tom rovněž MUDr. Krivošík (str. 11), že první symptomy se mohou objevit také v dospělosti. Je známo, že 95 % případů SMA je způsobeno stejnou změnou genů SMN (mutací) bez ohledu na to, v jakém věku se objeví symptomy. Včasnou presymptomatickou léčbou pak lze předejít rozvoji těžších forem (typů) SMA. I v české literatuře se objevují sdělení [3,6] o pozdní diagnóze SMA a jejích důsledcích, a to i včetně precizní diferenciální diagnostiky SMA [3].
Zdá se, že SMA je stále fascinujícím modelem, jak genetika ovlivňuje nejen zdravotní stav pacientů, ale i osudy celých rodin, které kdysi pečovaly o postižené na umělé plicní ventilaci 24 hodin denně po sedm dní v týdnu.
Literatura
[1] Národní screeningové centrum MZ. Populační pilotní program screeningu spinální svalové atrofie (SMA) a těžké kombinované imunodeficience (SCID) u novorozenců. 2023.
[2] Haberlová J, Slabá A, Hedvičáková P, Doušová T. Spinální svalové atrofie – diagnostika, léčba, výzkum. Neurol praxi 2016; 17: 349–353.
[3] Parmová O. Spinální svalová atrofie a její diferenciální diagnostika. Kazuistika pacienta a jeho cesta za diagnózou. Neurol praxi 2025; 26: 169–174.
[4] Kolb SJ, Kissel JT. Spinal Muscular Atrophy: A Timely Review. Arch Neurol 2011; 68: 979–984.
[5] Munsat TL. Workshop report: international SMA collaboration. Neuromuscul Disord 1991; 1: 81.
[6] Junkerová J, Kovalová E, Sabela M. Pacient s myopatií… nebo ne? Neurol praxi 2024; 25: 71–73.
Je amyotrofická laterální skleróza pouze onemocněním periferního motorického neuronu?
Amyotrofická laterální skleróza (ALS) z pohledu současného poznání není jedním onemocněním, ale heterogenní skupinou postihující dominantně motorický systém. Vzhledem k tomu, že u nemalé části pacientů se vyskytují kognitivní postižení a psychiatrické komorbidity, lze uvažovat i o účasti patologie v CNS. Zatím „kauza ALS“ v žádném případě nemůže být uzavřena. Potěšitelné je, že pro geneticky podmíněnou formu ALS u pacientů s prokázanou patogenní mutací v genu pro superoxid dismutázu (SOD1) máme od roku 2024 dostupnou léčbu.
Amyotrofická laterální skleróza je syndrom heterogenní skupiny adultních, fatálních neurodegenerativních nozologických jednotek, které predominantně postihují motorický systém. Je charakterizována progresivní ztrátou horních a dolních motorických neuronů a byla tradičně klasifikována jako neuromuskulární onemocnění, což je unikátní spektrum poruch postihujících převážně periferní nervový systém. V posledních desetiletích se však objevily důkazy o poškození centrálního nervového systému. Je nutné si proto klást otázku, zda lze ALS stále klasifikovat jako pouze neuromuskulární onemocnění [1].
ALS se manifestuje rychle progredující slabostí kosterních svalů v důsledku degenerace motorických neuronů mozku a/nebo míchy (motor neuron diseases) [2,3]. Klinicky se ALS nejčastěji projevuje smíšenou motorickou parézou (kombinují se projevy degenerace centrálního a periferního motoneuronu), případně periferní nebo centrální parézou. Onemocnění začíná v jedné oblasti těla (obvykle na některé z končetin, asi ve 20–25 % případů v bulbární oblasti či vzácně ve svalech trupu) a postupně progreduje, šíří se do dalších oblastí těla a pozvolna generalizuje [2,4].
Onemocnění bylo původně považováno za čistě motorické, v posledních letech narůstá evidence o překryvu choroby s dalšími neurodegenerativními nemocemi, především pak s frontotemporální demencí (FTD), která je plně vyjádřena asi u 10–15 % pacientů s ALS. Dalších přibližně 35 % pacientů podle recentních prací vykazuje mírnější kognitivní poruchy. Nejčastější změnou chování je apatie. K častým komorbiditám patří také úzkost, deprese a poruchy spánku [5].
Patofyziologie ALS je pravděpodobně komplexní a není plně objasněna. Nepochybný je podíl genetické predispozice: přibližně 5–10 % případů je familiárních a dosud bylo identifikováno více než 40 genů zodpovědných za rozvoj ALS. Změny v některém z genů identifikovaných jako příčina familiárních forem onemocnění jsou prokazovány také přibližně u 15 % pacientů se sporadickým výskytem choroby. Zbylých 85 % pacientů se sporadickou formou onemocnění však nemá monogenní příčinu a jde u nich zřejmě o výsledek interakce více genů menšího významu a faktorů prostředí [2,3].
Onemocnění je vzácné: recentní metaanalýza velkého počtu epidemiologických studií prokazuje globální incidenci 1,59 a prevalenci 4,42 na 100 000 obyvatel [2,6] s určitými regionálními rozdíly. Výskyt však narůstá s věkem a je poněkud vyšší u mužů – při dožití 85 let je celoživotní pravděpodobnost rozvoje ALS asi 1 : 250–300 u mužů a 1 : 400 u žen.
Přežití pacientů je obecně udáváno mezi 2–3 roky od stanovení diagnózy, existují však velmi výrazné rozdíly mezi jednotlivými nemocnými [2]. Klíčovými faktory v predikci přežití jsou věk, výskyt FTD, změny v genomu a klinický fenotyp: přežití je nejkratší u pacientů s respirační a následně bulbární formou onemocnění, prognosticky málo příznivé jsou také formy kombinující současnou degeneraci centrálního a periferního motoneuronu. Naopak u forem s izolovaným postižením periferního (progresivní svalová atrofie) a zejména centrálního motoneuronu (primární laterální skleróza) je přežití výrazně delší, a poslední jmenovaná forma dokonce nezkracuje délku života (ale snižuje jeho kvalitu) [2,4].
Obecná klinická či klinicko‑elektrofyziologická diagnostická kritéria
Podle revidovaných Gold Coast kritérií [7] jsou pro diagnózu postačující změny současně v periferním a centrálním motoneuronu v jedné oblasti nebo změny periferního motoneuronu ve dvou hodnocených oblastech. Klíčovou podmínkou stanovení diagnózy ALS je postupná progrese a šíření deficitu do dalších oblastí těla při vyloučení jiných diagnostických možností vysvětlujících klinický stav pacienta [2,7].
Diagnostické metody (zobrazovací vyšetření mozku a míchy, tedy zejména MRI, ev. PET, stanovení koncentrace neurofilament v séru či likvoru, další elektrofyziologické metody kromě EMG) mají v klinické praxi jen pomocný, zejména diferenciálnědiagnostický význam a jejich nálezy samy o sobě neumožňují stanovení diagnózy ALS podle platných kritérií [4].
Doporučení pro genetické testování pacientů s ALS
Recentní doporučené postupy expertního panelu pro genetické testování a poradenství poskytují u ALS silné doporučení, aby bylo všem pacientům s ALS nabídnuto genetické testování minimálně v rozsahu hodnocení expanze počtu repetic GGGGCC v genu C9orf72 a sekvenování genů SOD1, FUS a TARDBP (síla doporučení A) [8].
Genetické poradenství by mělo být striktně personalizované a zahrnovat informace o typu dědičnosti, penetranci a rizicích postižení pro konkrétního pacienta a jeho potomky, ale také o limitech genetického testování (síla doporučení B–C) a skutečnosti, že případný negativní výsledek není vyloučením genetického rizika (D).
Doporučení pro terapii a péči o pacienty s ALS
K tématu léčby a managementu ALS bylo recentně publikováno doporučení Evropské neurologické akademie (EAN) vytvořené ve spolupráci s Evropskou referenční sítí pro neuromuskulární onemocnění (ERN NMD) [2,9].
Léky a postupy modifikující průběh ALS
Aktuální doporučené postupy poskytují silné doporučení pro léčbu riluzolem, který by měl být pacientům nasazen při stanovení diagnózy a podáván doživotně v dávce 50 mg dvakrát denně [2].
Podobně silné doporučení platí i pro podávání tofersenu u pacientů s prokázanou patogenní mutací v genu SOD1. Doporučení vychází z klinických studií, které prokázaly snížení koncentrace biomarkerů (SOD1 a lehkých řetězců neurofilament [NfL] v likvoru) [10].
V souladu s výše citovanou studií (VALOR) a její otevřenou extenzí (OLE) výsledky Wiesenfahrta a kol. potvrzují snížení sérových a likvorových koncentrací NfL. Terapie byla bezpečná a nebyly pozorovány žádné přetrvávající nežádoucí účinky, uvádějí autoři. Pleocytóza a syntéza imunoglobulinu v likvoru s klinickými příznaky souvisejícími s myeloradikulitidou u dvou pacientů naznačují možný potenciál autoimunitní reakce [11,12].
Které léky guidelines nedoporučují
Současné guidelines stavějí silné doporučení proti použití léčby kmenovými buňkami a také edaravonem [2,13]. Dále nedoporučují použití kombinace fenylbutyrátu sodného a kyseliny tauroursodeoxycholové (Relyvrio). Lék byl současně stažen z trhu také ve Spojených státech amerických, kde byl původně na základě výsledků studie fáze II předběžně podmínečně schválen Úřadem pro kontrolu potravin a léčiv (FDA) [14].
Obecná organizace péče o pacienty s ALS a přístup k řešení jednotlivých symptomů a komorbidit
Recentní guidelines EAN [9] uvádějí silné doporučení pro poskytování specializované multidisciplinární péče týmem zahrnujícím neurologa, plicního lékaře, nutričního specialistu, fyzioterapeuta, rehabilitačního lékaře, klinického psychologa či neuropsychologa, logopeda, paliativního lékaře a specializované sestry. Součástí týmu má být také sociální pracovník a optimálně i personál zajišťující domácí návštěvy pacientů.
Je doporučeno komplexní zhodnocení zdravotního stavu a potřeb pacienta každých 3–6 měsíců v závislosti na rychlosti progrese onemocnění. Pacientům, kteří již nemohou navštěvovat zdravotnické zařízení, by měla být péče poskytována formou domácích návštěv.
Multidisciplinární péče by měla zahrnovat zhodnocení a management širokého spektra oblastí, které mohou být u pacientů s ALS narušeny: hmotnost, příjem tekutin a tuhé stravy, polykání, slabost či ztuhlost svalů, křeče, mobilita pacienta, schopnost provádění běžných denních činností, slinění, řeč a komunikační schopnosti, respirační funkce včetně účinnosti kašle, bolest, další symptomy, např. zácpa, kognitivní funkce, chování, otázky terminální péče, potřeba informací a podpory ze strany pacienta a/nebo jeho pečujících osob, sociální potřeby pacienta a/nebo jeho pečujících.
Součástí multidisciplinární péče má být pravidelné hodnocení škály ALSFRS‑R (Amyotrophic Lateral Sclerosis Functional Rating Scale‑Revised) umožňující souhrnné hodnocení funkčního stavu pacienta. Multidisciplinární péče by měla poskytnout psychickou a emocionální podporu pacientům a jejich blízkým, včetně spolupráce s pacientskými organizacemi s možnostmi odlehčovací služby.
Aktuální doporučené postupy se věnují také otázce péče v terminálním stadiu onemocnění. Diskuse s nemocným mají zahrnovat pozdní komplikace onemocnění a možnosti jejich řešení: neinvazivní i invazivní ventilační podpory, načasování paliativní péče, možnosti ukončení léčby a způsoby plánování terminální péče (dříve vyslovené přání, ustavení zástupce pro rozhodování).
Aktuální organizace péče o pacienty s ALS v České republice
V českých podmínkách je multidisciplinární péče o pacienty s ALS poskytována sítí jedenácti neuromuskulárních center, z nichž dvě největší (Praha Motol a Brno) jsou součástí ERN. Vzhledem k počtu pacientů a náročnosti péče o tuto specifickou skupinu je pro management péče nezbytná spolupráce s praktickými lékaři, ambulantními neurology a psychology mimo centra, a to zejména v časných fázích onemocnění.
Velmi přínosné je také zapojení neziskových organizací, např. pacientské organizace ALSA, z. s., nebo organizace Dech života, z. s., která poskytuje podporu pacientům na domácí umělé plicní ventilaci a jejich rodinám. V pokročilé fázi onemocnění pak hraje zcela klíčovou roli paliativní péče, pro kterou je v ČR k dispozici postupně se rozrůstající síť paliativních ambulancí a/nebo lůžkových i domácích hospiců [2].
Literatura
[1] van Es MA, Goedee HS, Westeneng H‑J, et al. Is it accurate to classify ALS as a neuromuscular disorder. Exp Rev Neurother 2020; 20: 895–906.
[2] Vlčková E, Betík A. Amyotrofická laterální skleróza: aktuální doporučení k diagnostice a terapii. Neurol praxi 2025; 26: 217–224.
[3] Goutman SA, Hardiman O, Al‑Chalabi A, et al. Emerging insights into the complex genetics and pathophysiology of amyotrophic lateral sclerosis. Lancet Neurol 2022; 21: 465–479.
[4] Goutman SA, Hardiman O, Al‑Chalabi A, et al. Recent advances in the diagnosis and prognosis of amyotrophic lateral sclerosis. Lancet Neurol 2022; 21: 480–493.
[5] Abrahams S. Neuropsychological impairment in amyotrophic lateral sclerosis‑frontotemporal spectrum disorder. Nat Rev Neurol 2023; 19: 655–667.
[6] Xu L, Liu T, Liu L, et al. Global variation in prevalence and incidence of amyotrophic lateral sclerosis: a systematic review and meta‑analysis. J Neurol 2020; 267: 944–953.
[7] Shefner JM, Al‑Chalabi A, Baker MR, et al. A proposal for new diagnostic criteria for ALS. Clin Neurophysiol 2020; 131: 1975–1978.
[8] Roggenbuck J, Eubank BHF, Wright J, et al. Evidence – based consensus guidelines for ALS genetic testing and counseling. Ann Clin Transl Neurol 2023; 10: 2074–2091.
[9] Van Damme P, Al‑Chalabi A, Andersen PM, et al. European Academy of Neurology (EAN) guideline on the management of amyotrophic lateral sclerosis in collaboration with European Reference Network for Neuromuscular Diseases (ERN EURO – NMD). Eur J Neurol 2024; 31: e16264.
[10] Miller TM, Cudkowicz ME, Genge A, el al. Trial of Antisense Oligonucleotide Tofersen for SOD1 ALS. N Engl J Med 2022; 387: 1099–1110.
[11] Wiesenfarht M, Dorst J, Brenner D, et al. Effects of tofersen treatment in patients with SOD1‑ALS in a “real‑world” setting – a 12‑month multicenter cohort study from the German early access program. EClinicalMedicine 2024; 69: 102495.
[12] SPC Qualsody, EMA květen 2024; https://www.ema.europa.eu/en/homepage
[13] van den Berg LH. Results From a Global Phase 3 Trial Evaluating an Oral, Fixed‑Dose Combination of Sodium Phenylbutyrate and Taurursodiol in Amyotrophic Lateral Sclerosis. The Medical Letter on Drugs and Therapeutics. June 10, 2024; https://secure.medicalletter.org/TML‑article‑1704e
[14] https://www.fda.gov/
Friedreichova ataxie – multisystémové onemocnění
Friedreichova ataxie (FA) představuje nejčastější autozomálně recesivní dědičnou ataxii. Její patogenetickou podstatou je mitochondriální dysfunkce v důsledku snížené exprese genu FXN pro protein frataxin. První příznaky FA se objevují charakteristicky ve věku mezi 10 a 15 lety. I přes kontinuální intenzivní výzkum zůstává zatím FA nevyléčitelnou nemocí. Omaveloxolon patří do specifické třídy léčiv nazývaných modulátory Nrf2 (nukleární transkripční faktor) a je prvním lékem schváleným pro pacienty s FA, jenž zasahuje přímo do patofyziologie nemoci. Omaveloxolon přináší pacientům naději na zpomalení progrese onemocnění a významné zlepšení kvality života [1].
Podle současné interpretace je ataxie neurologický symptom, který spočívá v poruše koordinace pohybů a může být součástí 296 rozličných syndromů. Problematika pestré a nesmírně heterogenní skupiny nemocí, jež se mohou projevovat ataxií, je složitá, komplexní a správná diferenciální diagnostika je značně obtížná – ne však nerealizovatelná [1].
Friedreichova ataxie je genetická, progresivní a invalidizující neurodegenerativní porucha hybnosti doprovázená četnými non‑neurologickými příznaky s typickou manifestací před 20. rokem. Představuje nejčastější autozomálně recesivní (AR) dědičnou ataxii a zároveň vůbec nejčastější typ hereditární ataxie u kavkazské populace. Přesto však spadá do kategorie vzácných onemocnění: v České republice je diagnostikováno asi 50 pacientů, pravděpodobně však je v ČR nemocných s FA více [1].
FA byla poprvé popsána Nicolausem Friedreichem, německým patologem a neurologem [2,3]. Friedreich ve svých pracích popsal onemocnění u devíti členů ze tří rodin a v roce 1876 vyslovil předpoklad dědičné povahy poruchy [3]. Objevit genetický defekt, který je podkladem FA, však trvalo celých 120 let [3,4]. Identifikace mutace v genu kódujícím frataxin (FXN) akcelerovala rychlý vývoj v oboru a FA se záhy stala modelovou poruchou.
Mitochondriální dysfunkce
Podstatou FA je mitochondriální dysfunkce v důsledku snížené exprese genu FXN pro protein frataxin. Nepříznivě jsou ovlivněny buňky se značnou energetickou náročností, tedy neurony, kardiomyocyty nebo pankreatické beta buňky, které jsou závislé na produkci adenosintrifosfátu (ATP). Na molekulární úrovni se jedná o poruchu způsobenou abnormální expanzí trinukleotidové repetice GAA (guanin–adenin–adenin) v prvním intronu genu pro mitochondriální FXN, který je lokalizován na dlouhém raménku 9. chromozomu [3]. V normální populaci bývá počet GAA tripletů < 30. Zhruba u 96–98 % pacientů s FA je detekována amplifikace repetic GAA až na 66–1 700 kopií na obou alelách genu FXN (u 2–4 % nemocných byly popsány jiné mutace v daném genu, resp. na jedné alele dochází k expanzi GAA tripletů, na druhé k bodové mutaci) [4,5].
I přes intenzivní výzkum zůstává zatím FA nevyléčitelnou nemocí. Podobně jako u mnoha jiných neurodegenerativních onemocnění byla i u FA hlavní terapeutickou modalitou pouze symptomatická léčba. Situace v zemích Evropské unie se změnila příchodem nového léku – omaveloxolonu, jenž zasahuje přímo do patofyziologie nemoci [1].
Klinický obraz
První příznaky FA se objevují charakteristicky ve věku mezi 10 a 15 lety, jsou však známy i formy s časným nástupem do 10. roku a formy pozdní (late‑onset FA, LOFA) s prvními symptomy po 25. roce nebo very late‑onset FA (VLOFA), kdy se symptomy objeví až po 40. roce. Jsou zdokumentovány případy stanovení diagnózy FA ve druhém roce života, ale i v 80 letech. Obecně platí, že čím dříve nemoc propukne, tím rychlejší a horší je její vývoj [6].
Klinický obraz je důsledkem kombinované zadněprovazcové a mozečkové ataxie, avšak svůj podíl mají projevy postižení horního i dolního motoneuronu, což vytváří obraz smíšené parézy s akcentem na dolních končetinách. Kromě degenerace a abnormálního vývoje mozečku a míchy se také uvádí progresivní úbytek buněk v gangliích zadních míšních kořenů, jader hlavových nervů, poškození mozkového kmene, kortikálních, vestibulárních drah, včetně periferní vestibulopatie [7].
Příznaky FA bývají zpočátku nespecifické (zakopávání). Časem se začínají zhoršovat chůze a rovnováha, dochází k častým pádům, relativně časně se objevují poruchy artikulace a polykání. S progresí je značná část nemocných odkázána na invalidní vozík. Většina pacientů ztratí schopnost chodit, stát, nebo dokonce sedět bez opory do 10–15 let od začátku nemoci [7,8].
Kognice zůstává dobře zachována, nicméně byly zjištěny určité diskrétní abnormity především v exekutivních funkcích [9]. Zcela dominantní je závažné fyzické postižení, které má rozsáhlý dopad na osobní i profesní rozvoj osobnosti [1].
V objektivním neurologickém nálezu bývá patrná progredující ataktická chůze, neocerebelární symptomatika s intenčním tremorem, nystagmus, různě závažné poškození zraku asociované s atrofií zrakového nervu, nezřídka je onemocnění spojeno s poruchami až ztrátou sluchu. Na dolních končetinách může být zřetelně vyjádřena spasticita, typická je hypo‑ až areflexie a v kontrastu s ní dobře výbavné extenční pyramidové jevy [1,8].
Multisystémové postižení
Kromě neurologických příznaků může být přítomno postižení kardiovaskulárního, endokrinního nebo muskuloskeletálního systému a součástí klinického obrazu bývají i autonomní obtíže.
Sekundární kardiovaskulární komplikace se objevují až u dvou třetin pacientů a zahrnují zejména kardiomyopatii připomínající hypertrofickou kardiomyopatii [8]. V pozdějších fázích onemocnění jsou nemocní s větší pravděpodobností ohroženi výskytem poruch srdečního rytmu a městnavého srdečního selhání, které představují nejčastější příčinu smrti u pacientů s FA. Průměrný věk dožití se pohybuje kolem 37,5 roku [10].
Přibližně u 30 % pacientů se vyvine diabetes mellitus, který nelze jednoznačně a jednoduše klasifikovat jako typ 1 nebo 2, a může být navíc částečně refrakterní na konvenční léčbu [11].
Muskuloskeletální postižení zahrnuje skoliózu, jež může předcházet ostatním příznakům, a charakteristický je výskyt deformit nohou jako pes cavus či pes equinovarus. Právě závažnost poškození jednotlivých orgánů může značně ovlivnit vlastní průběh nemoci a výrazně limitovat délku života pacientů [8].
Diagnostický proces
Diagnostika FA se opírá o důkladnou anamnézu a fyzikální vyšetření. Nález symptomu ataxie spouští poměrně složitý diferenciálnědiagnostický proces [1]. Podrobně se diagnostikou a diferenciální diagnostikou zabývá ve své přednášce Jaroslava Paulasová Schwabová (str. 13).
Už v této fázi diagnostiky je nezbytná multioborová spolupráce. Kromě základního hematologického vyšetření krve včetně diferenciálního rozpočtu leukocytů, biochemické analýzy spolu s iontogramem, vyšetřením koncentrace hormonů štítné žlázy a vitaminů (zejména vitaminu E a vitaminů skupiny B), glykovaného hemoglobinu, sedimentace, vyšetření moči je vhodné doplnit imunologický, revmatologický screening a základní onkoscreening.
Z neurologického hlediska se doplňuje především magnetická rezonance (MR) mozku a krční míchy, případně vyšetření elektrofyziologická a likvoru.
Abychom mohli nemoc diagnostikovat, je potřeba na ni v první řadě myslet. Je doporučeno provést vyšetření genetickým panelem ataxií, jehož součástí je i FA. Toto vyšetření se v rámci ČR provádí v Ústavu biologie a lékařské genetiky 2. LF UK a FN Motol [1].
Diagnózu FA při důvodném podezření na tuto klinickou jednotku tedy potvrdí molekulárněgenetické vyšetření genu FXN. Je potřeba zdůraznit, že FA, jakožto onemocnění způsobené expanzí tripletů v nekódující oblasti, není detekovatelné celoexomovým sekvenováním. Mezi další indikační kritéria cíleného genetického testování patří vyšetření přenašečství FA u rodinných příslušníků diagnostikovaných pacientů, u partnerů přenašečů a vyšetření prenatální [1].
Omaveloxolon – nová naděje pro pacienty s FA
Téměř 30 let od objevení genetické podstaty FA se dostává na americký (2023) i evropský (2024) trh omaveloxolon, což je po chemické stránce triterpenoid oleananového typu. Jde o semisyntetickou sloučeninu a malou molekulu, která aktivuje dráhu nukleárního erytroidního faktoru 2 (nuclear factor erythroid 2‑related factor 2, Nrf2) prostřednictvím blokování ubikvitinace a následné degradace Nrf2.
Na základě analýzy fibroblastů získaných od pacientů s FA bylo taktéž zjištěno, že omaveloxolon v reakci na oxidační stres pomáhá udržet mitochondriální membránový potenciál a zabraňuje buněčné smrti indukované peroxidem vodíku [12,13].
V současnosti je perorální omaveloxolon jako historicky první cílená léčba FA schválen k terapii dospělých a dospívajících pacientů ve věku vyšším než 16 let v doporučené dávce 150 mg jedenkrát denně [12]. Bezpečnost a účinnost omaveloxolonu u pacientů s FA byly hodnoceny v multicentrické randomizované, dvojitě zaslepené, placebem kontrolované studii fáze II – MOXIe [14,15].
Závěr
Předpokladem úspěšného managementu FA a jejích komplikací je spolupráce multidisciplinárního týmu složeného z neurologů, rehabilitačních lékařů, fyzioterapeutů, kardiologů, diabetologů, ortopedů, spondylochirurgů, logopedů, psychologů, psychiatrů a dalších odborností [1]. Adekvátní symptomatická léčba má i nadále zásadní význam. Schválení omaveloxolonu regulatorními orgány představuje významný pokrok v dosavadním terapeutickém přístupu u pacientů s FA a přináší naději, že cílená léčba zlepší osud nemocných [1].
Literatura
[1] Vališ M, Halúsková S, Matyáš D, Hemerková P. Friedreichova ataxie – co jsme se naučili za 160 let. Neurol praxi 2024; 25: 296–302.
[2] Delatycki MB, Williamson R, Forrest SM. Friedreich ataxia: an overview. J Med Genet 2000; 37: 1–8.
[3] Schulz JB, Pandolfo M. 150 years of Friedreich ataxia: from its discovery to therapy. J Neurochem 2013; 126(Suppl 1): 1–3.
[4] Campuzano V, et al. Friedreich’s ataxia: autosomal recessive disease caused by an intronic GAA triplet repeat expansion. Science 1996; 271: 1423–1427.
[5] Gatchel JR, Zoghbi HY. Diseases of unstable repeat expansion: mechanisms and common principles. Nat Rev Genet 2005; 6: 743–755.
[6] Parkinson MH, Boesch S, Nachbauer W, et al. Clinical features of Friedreich’s ataxia: classical and atypical phenotypes. J Neurochem 2013; 126(Suppl 1): 103–117.
[7] Pandolfo M, Pastore A. The pathogenesis of Friedreich ataxia and the structure and function of frataxin. J Neurol 2009; 256(Suppl 1): 9–17.
[8] Abrahão A, Pedroso JL, Braga‑Neto P, et al. Milestones in Friedreich ataxia: more than a century and still learning. Neurogenetics 2015; 16: 151–160.
[9] Corben LA, Georgiou‑Karistianis N, Fahey MC, et al. Towards an understanding of cognitive function in Friedreich ataxia. Brain Res Bull 2006; 70: 197–202.
[10] Tsou AY, Paulsen EK, Lagedrost SJ, et al. Mortality in Friedreich ataxia. J Neurol Sci 2011; 307: 46–49.
[11] Cnop M, Mulder H, Igoillo‑Esteve M. Diabetes in Friedreich ataxia. J Neurochem 2013; 126(Suppl 1): 94–102.
[12] Abeti R, Baccaro A, Esteras N, Giunti P. Novel Nrf2‑inducer prevents mitochondrial defects and oxidative stress in Friedreich’s ataxia models. Front Cell Neurosci 2018; 12: 188.
[13] Pilotto F, Chellapandi DM, Puccio H. Omaveloxolone: a groundbreaking milestone as the first FDA‑approved drug for Friedreich ataxia. Trends Mol Med 2024; 30: 117–125.
[14] Lynch DR, Farmer J, Hauser L, et al. Safety, pharmacodynamics, and potential benefit of omaveloxolone in Friedreich ataxia. Ann Clin Transl Neurol 2018; 6: 15–26.
[15] Lynch DR, Chin MP, Delatycki MB, et al. Safety and efficacy of omaveloxolone in Friedreich ataxia (MOXIe Study). Ann Neurol 2021; 89: 212–225.
Více než jen analýza DNA: etické a právní aspekty genetického testování u vzácných onemocnění
„Genetika je mezigeneračním oborem. Genetické vyšetření se netýká obvykle jen samotného pacienta, ale celé rodiny, v níž se genetické onemocnění může vyskytovat opakovaně, a to u těch, kteří už nežijí, stejně jako u ještě nenarozených,“ prohlásila v úvodu svého příspěvku MUDr. Renata Gaillyová, Ph.D., (Ústav lékařské genetiky a genomiky LF MU a FN Brno).
Ke genetickému vyšetření zpravidla indikují pacienta ošetřující lékaři, s nimiž pak genetik konzultuje další podrobnosti a možnosti. Genetik informuje pacienta (jeho zákonného zástupce) o tom, zda je choroba dědičná. Dalším příbuzným předává informaci o dědičné nemoci v rodině pacient, dle platné legislativy a dle doporučených postupů lékařské etiky. Genetické analýzy objasňují etiologii a prognózu nemoci a slouží pro genetické poradenství v rodině s cílem zabránit opakování výskytu geneticky podmíněného onemocnění, resp. modifikovat riziko opakování nemoci. Výsledky se navíc mohou odrážet přímo v cílené (personalizované) léčbě – „Neléčíme často nemoc, ale unikátní příčinu nemoci pacienta!“
Vzácná onemocnění
Vzácným nazýváme onemocnění, které postihuje méně než 1 osobu z 2 000 v Evropě (1 osobu z 1 500 v USA, 1 osobu z 2 500 v Japonsku).
- Ultravzácné onemocnění se projeví u méně než jedné z 50 000 osob.
- Vzácných onemocnění je 6 000–8 000.
- Více než 70 % vzácných onemocnění má genetické souvislosti.
- Specializovaná centra jsou zapojena do sítě multioborových týmů, Evropských referenčních sítí – ERN.
- Pacientské organizace, například ČAVO (Česká asociace pro vzácná onemocnění), sdružují pacienty se vzácnými nemocemi.
Se vzácným onemocněním žije asi 300 milionů lidí na světě, 30 milionů lidí v Evropě a půl mililonu lidí v ČR: „Není vzácné mít vzácné onemocnění.“
Z historie
Základy genetiky položil Gregor Johann Mendel (20. července 1822 Hynčice – 6. ledna 1884 Brno). Samostatný obor Lékařská genetika vznikl v ČSSR v roce 1967. V socialistickém Československu byla dříve genetika označována jako buržoazní pavěda. V roce 1965 chtěl svět oslavit sté výročí Mendelových zákonů v Brně. Proto byla v tehdejším brněnském Janáčkově divadle jako první představení (o prázdninách 1965) uspořádána mezinárodní genetická konference. Dva roky nato byla genetika uznána jako samostatný lékařský obor.
„V roce 1990, kdy jsem z pediatrie přešla na genetiku, jsme mohli v rámci genetického vyšetření sestavit anamnézu, genealogii a provést vyšetření karyotypu. Více možností genetických laboratorních vyšetření jsme neměli. To velmi omezovalo genetické poradenství,“ vzpomínala MUDr. Gaillyová.
Lékařská genetika 2025
K výše uvedeným metodám z let devadesátých minulého století přibyla za posledních 30 let řada nových genetických vyšetření a diagnostických technologií: molekulární cytogenetika (metody FISH, MLPA, array‑CGH) a analýza DNA v rámci diagnostiky monogenně podmíněných onemocnění. Tyto metody zpřesňují diagnózu, v určitých případech umožňují cílenou terapii, ale především mají význam pro přesnější genetickou prognózu a genetickou prevenci (testování dispozice pro dědičné onemocnění u příbuzných, vyšetření partnerů pacientů, prenatální diagnostiku a preimplantační genetické testování).
Analýza DNA se stále rozvíjí a využívá různé přístupy – scoring nejčastějších patogenních sekvenčních variant, analýza hot spot oblastí, nepřímá analýza DNA, sekvenování dle Sangera, MLPA, sekvenování nové generace (NGS – MPS), celoexomové sekvenování (WES), celogenomové sekvenování, optické mapování chromozomů, dlouhé čtení genů a další –, což zpřesňuje genetickou prognózu. „Často dostáváme mnoho informací, které nám mohou zamotat hlavu, protože např. patogenní varianty v jednom genu mohou mít mnoho variant klinického obrazu. Výsledek masivně paralelního sekvenování mnoha genů (panely, WES aj.) může prokázat jednoznačnou příčinu nemoci, ale také jen možnou příčinu nemoci. Tady pak hodně záleží na komunikaci s klinickými lékaři a rodinou pacienta,“ řekla doktorka Gaillyová.
Existují doporučené postupy [1], které naznačují možnou různou patogenitu sekvenčních variant, přesnější predikční programy se stále vyvíjejí.
Při sekvenování stovek genů získáme často také náhodné nebo neočekávané (nevyžádané) nálezy. Proto musí být před laboratorním genetickým vyšetřením diskutována možnost náhodného zjištění dispozice ke geneticky podmíněným onemocněním, jež nemusejí souviset se základní diagnózou pacienta, ale mohou mít závažný dopad na jeho zdraví nebo na zdraví jeho příbuzných. „Pacienti v 95 % chtějí vědět vše, ale když jim jsou výsledky takového genetického vyšetření sděleny, nejsou si jisti, že to chtěli vědět. Pacienti mají stejné právo vědět i nevědět,“ komentovala doktorka Gaillyová.
Zjištěné varianty by měly být ověřeny nezávislými testy. Je třeba potvrdit jejich možnou patogenitu. Nálezy potom konzultujeme i s klinickým lékařem – specialistou. Důležité je porovnat tyto varianty vyšetřením u zdravých příbuzných pacienta. Pokud u nich nalezneme stejnou variantu jako u nemocného, pak pravděpodobně nejde o variantu patogenní, resp. o příčinu nemoci pacienta.
Genetické poradenství
Při genetické konzultaci je nutné zohlednit očekávání/přání pacienta, poskytnout mu maximum informací s ohledem na zájem jednotlivce a jeho rodiny. Postup vyšetření volí v rámci zákonných norem rodina (zákon č. 373/2011 Sb., o specifických zdravotních službách v aktuálním znění). V zákoně o specifických zdravotních službách se tři paragrafy týkají genetického vyšetření (§ 28–30). V případě, že z výsledků genetického vyšetření vyplývá diagnostický závěr, podle něhož lze předpokládat dopad na zdraví pacienta, včetně budoucích generací, nebo na zdraví geneticky příbuzných osob, doporučí poskytovatel pacientovi a dotčené geneticky příbuzné osobě genetické poradenství lékařem se specializovanou způsobilostí v oboru lékařská genetika, a to před vyšetřením a po něm.
Informovaný souhlas
Informovaný souhlas (IS) je v současné době nezbytnou součástí poskytování jakýchkoliv zdravotních služeb. Podle litery zákona musí být IS pacienta svobodný, srozumitelný, kvalifikovaný, musí být založen na informovanosti, přičemž jsou přípustné právní formy souhlasu: ústní, písemný a souhlasné mlčení. IS je právní úkon, tedy projev svobodné vůle pacienta, který je platný tehdy, pokud se nemocný po náležitém ústním poučení vyjádřil kvalifikovaně a svobodně. IS není záruční list. IS je pro lékaře jistým podkladem, že nešlo o postup nechtěný ze strany pacienta. IS by měl pacientovi poskytnout informace o alternativách vyšetření, smyslu genetického poradenství a genetického laboratorního vyšetření, o typu genetického vyšetření, o odběru biologického materiálu, rizicích zdravotního výkonu, možném zdravotním nebo pracovním omezení po výkonu.
V genetice navíc přistupují další atributy: souhlas s fotodokumentací, seznámení s výsledky pacienta nebo zákonného zástupce, s informací dalších osob o výsledcích, o typu výsledků, možnosti reanalýzy, o neočekávaných nálezech (informovat/neinformovat), o skladování biologického materiálu nebo jeho likvidaci po ukončení vyšetření, využití biologického materiálu pro výzkumné účely, informaci o výsledcích výzkumu.
Podle JUDr. Macha (ČLK) je situace, kdy je prokázáno, že pacient přečetl a podepsal IS se všemi zákonem a vyhláškou stanovenými náležitostmi, ale před lékařským výkonem s ním lékař vůbec nehovořil, jasným, velmi hrubým porušením zákona i práv pacienta a mohla by být důvodem k náhradě nemajetkové újmy.
Dobře informovaný pacient lépe spolupracuje, lépe se uzdravuje a méně si stěžuje, a to bez ohledu na to, kolik formulářů podepsal.
Laskavý lékař
Pacient potřebuje laskavého lékaře, který mu srozumitelně vysvětlí, co mu je, co ho čeká, a pokud je to jen trochu možné, nabídne mu určitou možnost spolurozhodovat o vlastním zdraví a životě. Řádný IS nelze už nahradit pouhou lidskou domluvou lékaře s pacientem. Lidskou domluvu lékaře s pacientem však nelze nahradit pouhým IS. Sdělení vážné diagnózy je nutné okamžitě spojit s psychologickou podporou.
Prenatální vyšetření
Prenatální screening je zaměřen pouze na určitá častá onemocnění, neodhalí všechny nemoci. Nejčastější je detekce častých aneuploidií (+21, +18, +13, X/Y), případně mikrodelečních syndromů. První screeningové vyšetření by mělo proběhnout v 10.–14. týdnu těhotenství.
Detekce nejčastějších aneuploidií, ev. mikrodelečních syndromů je možná také neinvazivním testováním volné fetální DNA v plazmě matky (NIPT). Tato vyšetření zatím nejsou hrazena zdravotní pojišťovnou. Vyšetření jeví vysokou spolehlivost dosahující 98–99 %.
Vyšetření monogenně dědičných nemocí plodu není rutinní součástí prenatálních vyšetření. Provádí se jako cílená prenatální diagnostika, která je zaměřena na určité onemocnění, jež se v rodině již vyskytlo nebo pro něž je riziko u plodu na základě předchozího screeningového vyšetření zvýšeno.
Volbou může být v rodinách se známým rizikem genetického onemocnění u potomků a se známou příčinou této nemoci na molekulární úrovni preimplantační genetické testování embryí, které je navázáno na postupy asistované reprodukce.
Praktická doporučení
- Na genetiku určitě běžte co nejdříve, když se podezření na dědičné onemocnění ve vaší rodině zjistí, a kdykoliv později, když plánujete rodinu nebo když chce genetické vyšetření využít někdo z vašich příbuzných.
- Před návštěvou genetiky se najezte, odběr nemusí být nalačno, hlavně v případě, že jedete zdaleka nebo jste objednaní až na odpoledne.
- Pokud vám to genetik doporučí, řekněte svým příbuzným, že by měli také využít genetické vyšetření, obvykle se u nich bude jednat o vyšetření nosičství familiární dispozice pro dědičné onemocnění. Můžete tak předejít zdravotním komplikacím u svých blízkých.
Literatura
[1] Richards S, Aziz N, Bale S, et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology. Gennet Med 2015; 17: 405–424.
Cesta pacienta k diagnóze spinální muskulární atrofie
MUDr. Marek Krivošík, PhD., (II. neurologická klinika LF UK, Univerzitní nemocnice Bratislava) si vytkl za cíl popsat optimalizovanou cestu k diagnóze spinální muskulární atrofie (SMA), výběru léčby a sledování pacienta.
Klinické známky
V první řadě je nutné rozpoznat tzv. red flags, které by měly upozornit na SMA:
- symetrická, proximální svalová slabost (pánevní > ramenní pletenec), bez senzitivního deficitu ± jemný tremor rukou ± možná fascikulace jazyka;
- hypo-/areflexie spíše na dolních končetinách, neurogenní EMG (elektromyografie), koncentrace kreatinkinázy normální/jen mírně zvýšená;
- anamnéza „myopatie“ bez jasné myopatické korelace s EMG/biopsií;
- rodinná anamnéza (i negativní nevylučuje SMA pro recesivní dědičnost).
Při nálezu pozitivity dvou bodů by mělo následovat genetické vyšetření.
Doba do stanovení diagnózy SMA závisí na jejím typu. „Jako neurologové pečující o dospělé se často setkáváme s pacienty, které nám předávají dětští neurologové, tedy s pacienty se stanovenou diagnózou,“ poznamenal doktor Krivošík. Nejčastěji se dospělí neurologové zabývají diagnostikou SMA 3. typu, která se vyznačuje vysokou heterogenitou. Diagnostická prodleva u SMA 1. typu trvá zhruba 5,7 měsíce, u 2. typu 15,9 měsíce, ale u SMA 3. typu již jde o 89,4 měsíce, tj. necelých osm (!) let [1].
Autoři práce uveřejněné v roce 2021 se zabývali tím, které první příznaky vedly k podezření na diagnózu SMA u jednotlivých typů SMA. U 1. typu šlo v 59 % o hypotonii, v 17 % o opožděný vývoj a na třetím místě byla absence antigravitačních svalů (8 %). Následovaly respirační selhání, potíže s krmením a absence reflexů. U typu 2 byl nejčastější nezískaný vzpřímený postoj (40 %), opožděný vývoj pohybu hlavy (25 %) a hypotonie dolních končetin (22 %). Typ 3 je těžké charakterizovat podle prvního příznaku: ve 29 % šlo o nešikovnost, ve 22 % o časté pády, ve 12 % o obtížné vstávání ze země, v 11 % o obtížnou chůzi po schodech, opožděný vývoj v 5 %, vývojovou regresi ve 4 % a následovaly ztížený běh, nemotorný pohyb, svalová slabost, chůze po špičkách, náhodná událost a třes.
K opožděné diagnóze často vedly tyto faktory: postoj „čekej a sleduj…“, pozdní doporučení do specializovaného centra a vysoký počet vyšetření před stanovením diagnózy, tzv. odysea vyšetření [2].
Příklady z praxe
Následně uvedl doktor Krivošík dvě kazuistiky, v první diagnostika trvala dlouhé roky, v druhé díky rodinné anamnéze jen několik měsíců.
Prvním pacientem je Filip (narozen v roce 2003), u něhož se v roce 2018 objevily tremor a skolióza bez alterace reflexů. Dětského neurologa vyhledal s uvedenými symptomy v květnu 2021. Filip i jeho sourozenec pocházejí ze sportovní rodiny, takže absolvovali časté tréninky. Časem však chlapci nenaplňovali trenérovy představy. Filip byl opakovaně vyšetřován (MR vyšetření mozku, krční a hrudní páteře bez významné patologie – listopad 2021), v červnu 2022 byl nález beze změny, v srpnu 2022 zjistil lékař‑fyzioterapeut snížené až nevýbavné reflexy, v listopadu 2022 neurolog neodhalil patologický nález a odeslal Filipa na vyšetření do extrapyramidového centra pro tremor. Mladý muž byl přesvědčen, že vše zvládne zvýšenou fyzickou aktivitou, a na dva roky se ztratil z dohledu neurologů. V srpnu 2024 však zjistil, že se jeho úsilí míjí účinkem – nebyl schopen vstát z dřepu a neurolog konstatoval areflexii a periferní paraparézu obou dolních končetin. V prosinci 2024 byl Filip vyšetřen v neuromuskulárním centru se závěrem: chronická periferní neurogenní léze m. vastus lateralis l. dx. a m. interosseus dorsalis l. dx (EMG). Na MR mozku byl přiměřený nález a na míše byla zjištěna nevýznamná protruze disku C3/4 a paramediální protruze Th11/12 a Th9/10. V únoru 2025 genetik diagnostikoval homozygotní deleci exonu 7,8 genu SMN1 a 4 kopie genu SMN2.
Od dubna 2025 byla zahájena léčba nusinersenem. Iniciální skóre na hodnoticí škále HFMSE (Hammersmith Functional Motor Scale – Expanded) je 63 bodů (z 66 optimálních možných) a v šestiminutovém testu chůze ujde pacient 630 metrů.
Kazuistiku číslo 2 představuje Andrej (narozen 1997), Filipův starší bratr, kterého sourozencovy potíže upozornily, že i on by mohl mít určité neurologické geneticky podmíněné onemocnění. Neurologa navštívil v říjnu 2024 se stížností na slabost stehen a nemožností se postavit z dřepu a s areflexií v posledních dvou měsících. Anamnesticky bylo zjištěno, že podobné (a stupňující) se potíže se vyskytují již od puberty, kdy byl nucen skončit s aktivním životem sportovce – tenisty. V prosinci 2024 byl vyšetřen v neuromuskulárním centru s nálezem zvýšené koncentrace kreatinkinázy a hypercholesterolemie, EMG v normě, hraniční nález na MR (hraniční anteroposteriorní rozměr míšního kanálu). Avšak genetické vyšetření potvrdilo stejnou mutaci jako u jeho bratra: delece exonu 7,8 genu SMN1 a 4 kopie genu SMN2. Od konce března je léčen risdiplamem. Iniciální skóre na hodnoticí škále HFMSE činí 63 bodů a v šestiminutovém testu chůze ujde pacient 610 metrů.
Vyšetření u SMA
Autoři výše citované studie (Pera MC, et al., 2020) vyhodnotili, která vyšetření u jednotlivých typů SMA byla provedena jako první. Pouze molekulární analýza SMN1 byla provedena v 67,02 % u SMA typu 1, v 56,19 % u SMA typu 2 a ve 40 % u SMA typu 3, oproti tomu EMG bylo jako první provedeno u SMA typu 1 v 23,04 %, u SMA typu 2 v 45,71 % a v 60 % u SMA 3. Podobný trend byl pozorován u MR mozku: 5,25 %, 13,81 %, resp. 17,3 %. U SMA 3. typu byla nadbytečně provedena ve 12,5 % jako první biopsie svalu, která má místo v pokročilejším algoritmu diagnostiky. „Genetické vyšetření by mělo být jedním z prvních kroků ke správné diagnóze SMA,“ doporučil doktor Krivošík.
Po klinickém vyšetření by měly následovat elektrofyziologické metody. Kondukční studie (nerve conduction study, NCS) vykazují senzorické a motorické vedení normální, latence sumačního svalového akčního potenciálu (CMAP) je nižší podle závažnosti onemocnění. Elektromyografie prokazuje denervační‑reinervační obraz: fibrilace/pozitivní ostré vlny (PSW), široké polyfázické potenciály motorických jednotek (MUP), snížená interference, možná je přítomnost fascikulací.
Dospělý s proximální slabostí a podle EMG s neurogenním vzorem by měl absolvovat genetické vyšetření (SMN1 molekulárněgenetická analýza počtu kopií, MPLA). Při negativitě (není prokázána delece SMN1) je nutné uvažovat diferenciálnědiagnosticky o jiných nozologických jednotkách (bulbospinální svalová atrofie/Kennedyho nemoc, Pompeho choroba, motoneuropatie, amyotrofická laterální skleróza [ALS] a další).
Fast‑track
Doktor Krivošík představil praktický postup ke zkrácení doby do diagnózy:
Dospělý s proximální symetrickou slabostí ± areflexií, bez senzitivity by měl absolvovat:
- Den 0: stanovení koncentrace kreatinkinázy; objednání EMG + genetické vyšetření SMN1 (MLPA).
- Den 1–7: EMG/NCS (low motor neuron, LMN).
- Den 7–14: genetické vyšetření a podle výsledku stavu SMN1:
(+) 5q‑SMA: terapie + multidisciplinární tým (MDT);
(−) ale suspekce trvá: sekvenování SMN1/NMD (neuromuscular disorders) panel.
Chyby v diagnostickém postupu SMA
- Biopsie svalu jako první krok při jasném fenotypu LMN a dostupném genetickém vyšetření.
- „Velké“ myopatické panely bez klinického podezření a indikace.
- Odkládání genetiky, dokud „nevyloučíme všechno“, což prodlužuje odyseu vyšetření.
- Zobrazování svalů (USG/MR) má být jen doplňkem, nikoliv úvodem ke genetice.
Zkušenosti se 5q‑SMA u dospělých v Bratislavě
Univerzitní nemocnici Kramáre v Bratislavě navštívilo 22 dospělých pacientů se SMA (typu 2 a 3). Celkem 20 nemocných je léčeno: osm pacientů nusinersenem (1 SMA 2. typu, 7 SMA 3. typu); risdiplam dostává 12 nemocných (9 SMA 2. typu, 3 SMA 3. typu). Dva neléčení pacienti žijí v zahraničí.
Následně doktor Krivošík představil na fotografiích několik kazuistik pacientů se SMA (zpravidla typu 3) a jejich léčebných úspěchů.
Vzor parézy 5q‑SMA
Vzor parézy 5q‑SMA může usnadnit klinickou diagnostiku SMA. Jde o výraznější postižení:
- extenzorů lokte (m. triceps brachii, m. deltoideus) a extenzorů prstů/rukou,
- extenzorů kolena (m. gluteus maximus, m. iliopsoas, m. quadriceps femoris) a elevátorů chodidla,
- „reversed split‑hand“: nejvíce je postižen první dorzální interoseální sval, následuje abductor digiti minimi, zatímco abductor pollicis brevis je relativně dobře zachován.
Rozhodování o léčbě
U dospělých je možné použít buď intratekální nusinersen, nebo perorální risdiplam, proto je nutné vzít v úvahu:
- technickou proveditelnost, zda lze provést lumbální punkci u těžké skoliózy, fixace páteře;
- aktivní plánování rodičovství (zejména u mužů) nebo těhotenství;
- chronické renální potíže;
- hypokoagulační stav a/nebo trombocytopenie jsou riziky u antisense oligonukleotidů;
- interakce s MATE substráty (např. metformin);
- v zájmu dobré compliance a adherence je přínosné probrat s pacientem jeho preference: denní perorální vs. kvartální intratekální dávky.
Sledování pacienta
Existují funkční, molekulární, elektrofyziologické biomarkery, které se uplatňují jak v diagnostice, tak při monitoraci pacienta. Problematice biomarkerů se podrobně věnoval ve své přednášce MUDr. Stanislav Voháňka (str. 15).
Při klinickém hodnocení se vyšetřují funkční motorické škály, které jsou specifické pro sedící (RULM, MFM 32) a chodící pacienty (HFMSE, 6MWT, TuG). Posuzují se svalová síla a výkon (hand‑held dynamometrie oboustranně, pinch/grip – MyoGrip/MyoPinch; MRC sum‑score). Důležité je zaměření na funkční svaly (3. a 4. stupeň), nikoliv na svaly s těžkou slabostí.
Nejpraktičtější a nejlépe podložený elektrofyziologický ukazatel pro sledování odpovědi na léčbu u dospělých se SMA je CMAP n. medianus. V 10měsíčním longitudinálním sledování dospělých pacientů na léčbě risdiplamem se CMAP n. medianus výrazně zvýšil a koreloval se zlepšením HFMSE/CHOP‑INTEND; autoři naznačili práh ~5,0 mV pro predikci klinické odpovědi [3].
Zobrazovací metody představují při sledování pacientů se SMA doplňková vyšetření. Kvantitativní MR svalu objektivně měří podíl tukové náhrady svalu (nejlépe na m. triceps brachii, m. vastus lateralis a m. gastrocnemius). Kvantitativní MR krční míchy měří celkovou příčnou plochu a zejména plochu šedé hmoty v oblastech C3/4, C4/5 a C6/7. V porovnání se zdravými kontrolami nastává u SMA redukce plochy šedé hmoty o 13–17 %.
Závěrem doktor Krivošík zdůraznil, že SMA je u dospělých častější, než se domníváme. Existují typické omyly při diagnostice – dlouhodobé sledování pro domnělé myopatie/pletencové svalové dystrofie (LGMD), ALS mimics a další. V diagnostice je na prvním místě genetické vyšetření.
Literatura
[1] Belter L, Jarecki J, Reyna SP, et al. The Cure SMA Membership Surveys: Highlights of Key Demographic and Clinical Characteristics of Individuals with Spinal Muscular Atrophy. J Neuromuscular Dis 2021; 8: 109–123.
[2] Pera MC, Coratti G, Berti B, et al. Diagnostic journey in Spinal Muscular Atrophy: Is it still an odyssey? PlosOne. Published: March 23, 2020; https://doi.org/10.1371/journal.pone.0230677.
[3] Kessler T, Sam G, Wick W, Weiler M. Evaluation of risdiplam efficacy in 5q spinal muscular atrophy: A systematic comparison of electrophysiologic with clinical outcome measures. Eur J Neurol 2024; 31: e16099.
Cesta pacienta s Friedreichovou ataxií
MUDr. Jaroslava Paulasová Schwabová, Ph.D., (Centrum hereditárních ataxií, Neurologická klinika a Klinika dětské neurologie 2. LF UK a FN Motol a Homolka) přiblížila praktickou stránku diagnostiky Friedreichovy ataxie (FA), která představuje nejčastější dědičnou ataxii. „S rozpoznáním samotné ataxie by neurologové problém mít neměli, avšak stanovení finální diagnózy Friedreichovy ataxie někdy trvá i několik let,“ uvedla přednášející. Zásadním sdělením je, že změnu klíčového genu neodhalí celoexomové sekvenování, ale je nutná cílená analýza genu FXN.
Prevalence FA činí 2–4 případy na 100 000 osob, frekvence přenašečů pak 1 : 60–100 osob. V České republice je diagnostikováno okolo 50 pacientů (0,5 ze 100 000 osob). Prevalence v okolních krajinách je vyšší. V Německu je známo celkem 1 800 pacientů (1/47 000) a podobná prevalence je i ve Francii (1/43 000), ve Španělsku (4,7/100 000) a ve Spojeném království (1/50 000). „Z toho vyplývá, že u nás by se mělo nacházet odhadem sto pacientů. Bylo by dobré nediagnostikované podchytit a umožnit jim, aby byli všichni léčeni v centru pro hereditární ataxie, které jim nabízí komplexní multidisciplinární péči,“ upozornila doktorka Paulasová Schwabová. Existuje teorie, která může vysvětlit nižší výskyt FA v severní a východní Evropě [1]. Ta předpokládá, že první nemocný s FA žil na Pyrenejském poloostrově a patogenní varianta genu pro frataxin se dále šířila právě směrem na sever a východ, což vysvětluje tímto směrem se snižující gradient. I přes možný nižší výskyt FA v České republice tvoří tato diagnóza zhruba 20 % dědičných ataxií a je hlavní příčinou dědičné ataxie u nemocných ve věku do 20 let [2].
Friedreichova ataxie je vzácné autozomálně recesivně dědičné onemocnění způsobené patogenní variantou genu FXN pro frataxin na 9. chromozomu. Pozitivní rodinná anamnéza diagnostice napomáhá, ale častěji se setkáváme s výskytem sporadickým. Tedy sporadický výskyt diagnózu FA nevylučuje. Riziko pro sourozence nemocného je 25 %, riziko pro potomky je velmi nízké [3]. Při plánovaní těhotenství je možné konzultovat klinického genetika.
Frataxin je klíčový peptid pro funkci mitochondrií (je spojen s vnitřní membránou mitochondrií) v celém organismu. FA je proto multisystémové onemocnění. Pacienti mají kromě ataxie smíšenou paraparézu, kardiomyopatii, skoliózu, deformity dolních končetin (pes cavus, equinovarus, planus), diabetes mellitus, respirační, psychiatrické a kognitivní obtíže. Typicky trpí celkovou únavou (tzv. fatigue), která je multifaktoriální a terapeuticky se obtížně ovlivňuje. „Pokud se neurolog v ordinaci setká s pacientem s ataxií a současně kardiomyopatií či skoliózou, měl by pomýšlet na Friedreichovu ataxii a odeslat jej do centra, které stanoví diagnózu a následně může nabídnout správnou léčbu,“ řekla doktorka Paulasová Schwabová.
Diagnóza FA v praxi
Až 25 % pacientů je iniciálně diagnostikováno nesprávně. FA se může skrývat pod jinými diagnózami (dětská mozková obrna, neuropatie, závratě, roztroušená skleróza, skolióza, kardiomyopatie – viz dále).
K neurologickým projevům FA patří, jak již bylo řečeno, progredující ataxie, spasticita, areflexie dolních končetin, porucha vibračního čití, v pozdějších stadiích i problémy se zrakem a sluchem. Fyziologický nález na magnetické rezonanci (MR) mozku diagnózu nevylučuje, spíše naopak. Atrofie mozečku typická pro jiné zástupce ze skupiny spinocerebelárních ataxií není pro pacienty s FA typická, zejména v časnějších stadiích.
Dětská mozková obrna – vzácnější formy FA s nástupem v časném dětském věku se někdy do centra dostávají s iniciálně nesprávně stanovenou diagnózou dětské mozkové obrny. Chybějící pre‑ a perinatální anamnéza, postupná progrese neurologického nálezu nebo kombinace s kardiomyopatií či skoliózou by měly vést k přehodnocení diagnózy.
Polyneuropatie může imitovat FA deformitami chodidel (u FA v 55–90 %) a pozdně začínající a pomalu progredující formy se mohou teoreticky schovávat právě v této skupině. Správné klinické odlišení smíšené paraparézy se jeví jako stěžejní [4].
Vertigo jako projev vestibulární dysfunkce představuje častý problém u dospělých s mitochondriálním onemocněním. U pacientů s FA se však nejedná o samostatný problém, ale o komplexní postižení nervového systému, které by mělo tyto pacienty odlišit [5].
Roztroušenou sklerózu (RS) a FA spojuje progredující komplexní neurologické postižení včetně ataxie v mladším věku. Jasně definovaná klinická kritéria pro RS, kvalitní zobrazení centrálního nervového systému a genetické vyšetření, které je dobře dostupné, by měly tato dvě onemocnění jasně rozlišit. To, že praxe může být přesto jiná, bylo prezentováno na kazuistice pacienta s FA, který byl nesprávně veden pod diagnózou RS. Ve 12 letech u něj byla potvrzena kardiomyopatie. Od 22 let si stěžoval na progredující poruchu chůze, stability a zhoršování řeči. Na MR mozku pacienta byly nalezeny mnohočetné léze v bílé hmotě, na jejichž základě byla vyslovena suspekce na RS. Opakovaně proběhlo vyšetření likvoru, které ale neprokázalo intratekální syntézu. Přesto byla u pacienta stále zvažována diagnóza RS. Pro diagnostickou nejistotu byl odeslán na vyšší pracoviště a následně byl s podezřením na FA odeslán do centra hereditárních ataxií, kde byla tato diagnóza potvrzena. Změny v bílé hmotě byly přehodnoceny jako suspektní změny při kardioembolizaci. Pacientovi je nyní podávána antikoagulační léčba.
Kardiomyopatie se vyskytuje jako první příznak přibližně u 5 % pacientů s FA, ale v průběhu onemocnění se postupně objeví až u 40–90 % pacientů, obvykle po rozvoji neurologických symptomů. Právě kardiologické obtíže jsou nejčastější příčinou úmrtí pacientů s FA (60–80 %), proto je minimálně každoroční kontrola u kardiologa doporučena všem pacientům s FA, včetně sourozenců, kteří jsou asymptomatičtí a odmítli genetické testování. U pacientů s kardiomyopatií, kde je podezření na genetickou příčinu, probíhá vyšetření NGS (next generation sequencing) – celoexomové sekvenování, které však FA nevyloučí.
Skolióza se objevuje ve 33–94 % případů. Sledování její progrese je nutné zejména u dětí a dorostu, kde může dojít k jejímu významnému zhoršení, jež může vyžadovat v některých případech i operační řešení. Kombinace skoliózy a neurologické symptomatologie (ataxie, smíšená paraparéza) má být opět důvodem k vyloučení FA.
Diabetes mellitus je přítomen u 10–65 % nemocných s FA. Patofyziologie je kombinovaná, souvisí s mitochondriální poruchou. Spolupodílí se nejen deficit inzulinu, ale i periferní rezistence při svalové atrofii. Dosáhnout přiměřené hodnoty cukru v krvi může být u pacientů s FA někdy výzvou, a proto by součástí multidisciplinárního týmu pečujícího o pacienty s FA měl být i zkušený diabetolog.
Závěrem přednášející shrnula, že FA je nejčastější hereditární ataxií. Jde o mitochondriální onemocnění s multisystémovým postižením. Prvním symptomem může být porucha hybnosti, kardiomyopatie nebo skolióza. Celoexomové sekvenování FA neprokáže.
Literatura
[1] Vankan P. Prevalence gradients of Friedreich’s ataxia and R1b haplotype in Europe co‑localize, suggesting a common Palaeolithic origin in the Franco‑Cantabrian ice age refuge. J Neurochem 2013; 126(Suppl 1): 11–20.
[2] Vyhnálková E, Mušová Z, Zumrová A, et al. Hereditary cerebellar ataxias in adults. Neurol praxi 2019; 20: 344–350.
[3] Deutsch EC, Santani AB, Perlman SL, et al. A rapid, noninvasive immunoassay for frataxin: Utility in assessment of Friedreich ataxia. Mol Genet Metab 2010; 101: 238–245.
[4] Parkinson MH, Boesch S, Nachbauer W, et al. Clinical features of Friedreich’s ataxia: classical and atypical phenotypes J Neurochem 2013; 126(Suppl 1): 103–117.
[5] Holmes S, Male AJ, Ramdharry G, et al. Vestibular dysfunction: a frequent problem for adults with mitochondrial disease. J Neurol Neurosurg Psychiatry 2019; 90: 838–841.
Biomarkery SMA – užitečný nástroj, nebo zbytečná hračka?
MUDr. Stanislav Voháňka, CSc., MBA, (Neuromuskulární centrum FN Brno) představil význam jednotlivých biomarkerů i celých jejich skupin. Zdá se, že nejvýznamnějšími biomarkery u spinální muskulární atrofie (SMA) jsou počet kopií genu SMN2 a neurofilamenta.
„V současnosti již máme značný počet biomarkerů, ale do klinické praxe se dostalo jen několik,“ uvedl doktor Voháňka. Biomarkery slouží pro diagnostiku (detekce, potvrzení diagnózy, subkategorizace – změna genu SMN1), ke stanovení prognózy (pravděpodobnost progrese, relapsů – počet kopií genu SMN2), k predikci odpovědi na léčbu, monitoraci, určení toxicity léčby a stanovení rizika u dosud asymptomatické osoby. Responzivní biomarkery zjišťují u exponovaných osob biologickou odpověď, která nemusí nutně vést ke klinickému efektu [1].
Molekulární a biochemické biomarkery SMA
Koncentrace SMN proteinu má diagnostický, prognostický, prediktivní, responzivní i monitorační potenciál.
Transkripty mRNA SMN se nezdají být příliš přínosné pro praxi.
Markery neurodegenerace kromě neurofilament, tedy τ‑protein, β‑amyloidy (Aβ 42, Aβ 40), nemají dostatek dat.
Gliální markery (chitotriosidáza 1, chitinase‑3‑like protein) se zdají být přínosem jako responzivní a monitorační biomarkery. Nemají diagnostický význam a jako prognostické či prediktivní biomarkery nebyly zatím studovány.
Kosterní svaly (kreatinkináza, kreatinin) mají význam především v diagnostice a pro responzivitu, jistý přínos představují pro prognostiku, predikci a monitoraci.
Kosterní svaly (myoglobin, troponin T) zatím u SMA nebyly studovány.
Neurofilamenta
Neurofilamenta (NF) jsou intermediární filamenta specificky exprimovaná v neuronech (s mikrotubuly a mikrofilamenty tvoří neuronální cytoskelet).
Jsou známy tři izoformy, které se dělí podle molekulové hmotnosti:
- NF lehké řetězce (NF‑L),
- NF mediální řetězce (NF‑M),
- NF těžké řetězce (NF‑H) jsou na konci silně fosforylovány (pNFH).
Uvolňování neurofilament provází řadu neurodegenerativních onemocnění. Mají velmi dlouhý poločas rozpadu (až do 8 měsíců) a jsou přítomna v likvoru i v periferní krvi. Studovány jsou především fosforylované těžké řetězce (pNF‑H) a lehké řetězce (NF‑L).
U SMA v dětském věku pNF‑H velmi dobře korelují s časným začátkem, věkem, dobou trvání nemoci, počtem kopií, nízkým muskulárním skóre a do určité míry i s terapií. V dospělém věku je koncentrace NF nižší, čímž se ztrácí jejich prediktivní význam.
Medián plazmatických koncentrací pNF‑H v likvoru je u dětí se SMA vyšší než u dětí bez SMA. Léčba nusinersenem je spojena s rychlým poklesem koncentrací pNF‑H v plazmě během nasycovací fáze, po tomto poklesu následuje stabilizace na nižších hodnotách při následných vyšetřeních.
Nejvyšší výchozí koncentrace a největší pokles plazmatických koncentrací pNF‑H byly pozorovány u léčených presymptomatických kojenců.
Nejnižších absolutních hodnot plazmatických koncentrací pNF‑H bylo dosaženo u dětí s pozdějším nástupem SMA.
Elektrofyziologické biomarkery
 Největší význam má CMAP (compound muscle action potential). Pokud nejde o primárně svalové onemocnění, pak pokles hodnot CMAP odpovídá axonální ztrátě. Pokles CMAP může být kompenzován kolaterální reinervací. Metoda, která ukazuje, kolik motoneuronů se podílí na CMAP, se jmenuje MUNE (motor unit number estimation, CMAP = sMUP * počet MJ). Existuje několik metod k odhadu počtu MUPs ve CMAP s velkým rozptylem normálních hodnot, což snižuje význam této metody v klinické praxi. Novější metodou je potom MUNIX (motor unit number index). Dále byly v tomto kontextu studovány metody EIM (electrical impedance myography) a RNS (repetitive nerve stimulation). Význam jednotlivých metod znázorňuje tabulka 1 [2].
Fyziologické biomarkery
Určitý diagnostický a monitorační význam má dynamometrie a spirometrie (usilovná vitální kapacita, FVC) možný diagnostický, prognostický a monitorační význam.
Zobrazovací biomarkery
MR (magnetorezonanční) kvantifikace svalů – objem svalu a tuková náhrada – má určitý diagnostický význam, je zde ale celá řada metodických úskalí, včetně problematiky zobrazení fibrózy.
MR neurografie kvantifikace – cross section area (CSA) nervů v T2 a protondenzitní vážení detekující časné mikrostrukturální změny – má určitý význam diagnostický, responzivní a monitorační.
Ultrazvukové vyšetření svalů se může uplatnit v diagnostice, jiný význam nebyl studován.
Ultrazvukové vyšetření nervů CSA – denzita fasciklů se může uplatnit v diagnostice, jiný význam nebyl studován.
Ultrazvukové vyšetření bránice (redukovaná kontraktilita koreluje s FVC) má určitý přínos pro diagnostiku a prognózu. Pro další účely nebylo zkoumáno.
DEXA (dvouenergetická RTG absorpciometrie – zjišťuje kromě denzity kostí i podíl tělesného tuku a svalové hmoty) má možná prognostický význam, u jiných nebyla studována.
MR CNS (atrofie krční míchy, atrofie šedé hmoty) – nejsou dostupná komparační data pro jednotlivce.
Závěr
Biomarkerům je díky rozšiřujícím se terapeutickým možnostem věnována velká pozornost. Žádný jednotlivý biomarker se neukázal jako lepší než ostatní ve všech aspektech. Nejvýznamnější je počet kopií genu SMN2. Neurofilamenta jsou dobrým prognostickým a monitoračním markerem u dětí. Elektrofyziologické markery mají určitý diagnostický a monitorační význam. Zobrazovací markery poskytují odlišení zdravých jedinců a vhled do patofyziologie.
Literatura
[1] https://www.fda.gov/
[2] Corti S, Ottoboni L, Sansone V. Advancing personalized spinal muscular atrophy care: matching the right biomarker to the right patient at the right time. J Neurol 2025; 272: 605.
Biomarkery amyotrofické laterální sklerózy – aktuální stav a budoucí směry
Mezi jednotlivými neurodegenerativními chorobami existuje široký překryv biomarkerů. U amyotrofické laterální sklerózy (ALS) se používají podobné typy biomarkerů jako u spinální muskulární atrofie (SMA). MUDr. Adam Betík (Neurologická klinika LF MU, Neuromuskulární centrum FN Brno) uvedl, že velmi důležitým biomarkerem je u ALS stresová agregace proteinu TDP‑43 [1].
Lehké řetězce neurofilament (NfL)
Lehké řetězce neurofilament představují nejuniverzálnější a nejčastěji využívaný nespecifický biomarker neurodegenerativních onemocnění (roztroušená skleróza, Alzheimerova demence, parkinsonské syndromy). V axonu tvoří spolu s těžkými řetězci heteropolymer. Při porušení integrity axonu se neurofilamenta uvolňují do likvoru a krve.
Hodnoty NfL v séru se u zdravé populace pohybují v rozmezí 2–20 pg/ml, u pacientů s ALS jsou vyšší než 62 pg/m (85,5% senzitivita a 81,8% specificita). Vyšší koncentrace neurofilament byly zachyceny v plazmě už dva roky před rozvojem ALS (5. percentil nejvyšších hodnot ve zdravé populaci). NfL u ALS mají prediktivní význam pro rozvoj ALS, diagnostický, prognostický a lze je využívat i v monitoraci. Biomarkery lze využívat při zavádění nové terapeutické metody. Příkladem může být tofersen, u něhož cílení na specifickou skupinu pacientů s patologickým genem SOD1 přispělo k registraci americkým Úřadem pro kontrolu potravin a léčiv (FDA) i Evropskou agenturou pro léčivé přípravky (EMA). Monitorace terapie vychází ze sledování koncentrace proteinu SOD1 v séru a likvoru a koncentrace NfL v likvoru a séru.
Budoucí směry
Zatím není zcela jasné, kudy cesta biomarkerů u ALS povede. Jako nadějné se jeví kryptické exony – ztráta jádrového TDP‑43, který reguluje splicing a vede k začlenění intronů do mRNA a vytváření kryptických exonů narušujících kódování proteinů (např. UNC13A a STMN2).
Zobrazit TDP‑43 je možné inkluzí pomocí pozitronové emisní tomografie/magnetické rezonance (PET/MRI), tedy způsobem, jímž lze zobrazit např. amyloid. Zde již probíhá vývoj vhodného ligandu.
Gliální fibrilární acidický protein (GFAP) je ukazatelem poškození astrocytů. Některé studie dokládají korelaci mezi koncentrací GFAP a délkou trvání onemocnění, jde o nespecifický biomarker společný pro ALS a jiná neurodegenerativní onemocnění.
Proteiny v likvoru s prokazatelně vyššími hodnotami u pacientů s ALS
Proteiny CAMK2A a NPTX2 jsou klíčové pro synaptickou plasticitu a excitabilitu neuronu. Dysregulace proteinu způsobí destabilizaci cytoskeletu a rozložení neurofilament.
Proteiny APP a CLSTN mají význam ve vezikulárním transportu a opravách axonu. Dysfunkce způsobí degradaci axonu a uvolnění neurofilament.
Literatura
[1] Kiernan MC, Hardiman O, Burrell JR, et al. Amyotrophic Lateral Sclerosis. Brisbane (AU): Exon Publications; 2021. Figure X, p. 107.
Biomarkery u Friedreichovy ataxie
MUDr. Jaroslava Paulasová Schwabová, Ph.D., (Centrum hereditárních ataxií, Neurologická klinika a Klinika dětské neurologie 2. LF UK a FN Motol a Homolka) přednesla zajímavou prezentaci o (ne)existenci spolehlivých biomarkerů pro hodnocení progrese a monitorace účinků léčby u Friedreichovy ataxie (FA). Závěrem zmínila velmi nadějnou práci, která představila využití strojového učení při definování kompozitních biomarkerů. Tato metoda by mohla představovat budoucnost v rámci monitorování tíže a progrese neurologických onemocnění.
Biomarker je objektivně měřitelný indikátor biologického stavu, procesu nebo odpovědi organismu na léčbu či expozici. Používá se pro diagnostiku, prognózu, sledování průběhu nemoci nebo hodnocení účinku terapie. „V praxi biomarkery využíváme denně a známe výhody i limity používaných biomarkerů, ať se se jedná o glykovaný hemoglobin, CRP, nebo hodnoty krevního tlaku. U některých biomarkerů však nemáme tak robustní data a musíme je hodnotit s určitou opatrností,“ upozornila doktorka Paulasová Schwabová. Podle jejích slov patří mezi lépe probádané ukazatele biomarkery stárnutí.
Autoři citovaného článku [1] v přehledu uvádějí současné poznatky o biomarkerech stárnutí na úrovni buněčné, tkáňové i celého organismu u lidí a primátů. Na celulární, subcelulární a molekulární úrovni hodnotí buněčný cyklus, ztrátu integrity genomu, zkracování telomer, epigenetickou nestabilitu, změny nukleární architektury, mitochondriální poškození, lysozomální dysfunkci a další změny. Do tkáňových změn patří (kromě dalších) i změny centrálního nervového systému, imunosenescence, změny kardiovaskulární a muskuloskeletální. Na úrovni celého organismu se autoři zmiňují mimo jiné o změnách fyziologických ukazatelů, např. rychlosti chůze, síle úchopu atd. Pro tyto změny pak nacházejí možné biomarkery.
Některé biomarkery identifikované z výše uvedených změn při stárnutí mohou být užitečné i jako ukazatele progrese u FA. Všechny biomarkery, přestože mohou být jednoduše dostupné, nelze u FA vždy použít, protože míra a frekvence orgánového postižení (kardiomyopatie, diabetes mellitus) nemusejí odpovídat tíži postižení jiných systémů, např. neurologického.
Ačkoliv byla ve studiích FA zkoumána široká škála biomarkerů, optimální ukazatel pro posouzení progrese onemocnění nebo terapeutického přínosu dosud nebyl identifikován. V databázích PubMed, MEDLINE a EMBASE autoři citované práce [2] do června 2023 analyzovali všechny původní studie (s ≥ 5 účastníky a ≥ 2 měsíci sledování), které by uváděly vliv terapeutických intervencí na konkrétní biomarkery (např. kardiologické, biochemické či neurofyziologické). Zkoumali mimo jiné schopnost biomarkerů detekovat i mírnou progresi onemocnění.
Do analýzy bylo zahrnuto celkem 43 studií s 1 409 pacienty s FA. Statisticky významné zlepšení skóre na klinické škále FARS (Friedreich Ataxia Rating Scale) a modifikované škále mFARS bylo pozorováno po podání léku, který zmírňuje mitochondriální dysfunkci: SMD (standardizovaná průměrná odchylka) = –0,32 (–0,62 až –0,02). Index hmotnosti levé komory (LVMI) se významně zlepšil (SMD –0,34; –0,5 až –0,18) po 28,5 měsíce léčby. LVMI však zůstal u neléčených pacientů stabilní (SMD 0,05; –0,3 až 0,41) i po šestiměsíčním sledování. Žádný ze zbývajících biomarkerů se významně nezměnil po žádné léčebné intervenci ani během přirozeného vývoje onemocnění. Klinické důsledky těchto výsledků by však měly být interpretovány s opatrností vzhledem k nedostatečné statistické síle důkazů.
„Škály FARS a mFARS a index hmotnosti levé srdeční komory jsou v současnosti jedinými biomarkery, které mají u pacientů s FA nějaký klinický význam. Další biomarkery, jako jsou ejekční frakce levé komory, koncentrace troponinu či natriuretického peptidu nebo galektinu‑3, se ukázaly jako nepřínosné,“ shrnula doktorka Paulasová Schwabová [3].
Koncentrace lehkých řetězců neurofilament (NfL) byly významně zvýšeny u pacientů s FA mladších 40 let. Vykazovaly závislost na věku – s věkem u FA klesaly, ale u kontrolní skupiny se naopak zvyšovaly. Tato zjištění bohužel vylučují jejich použití jako lehce interpretovatelného a spolehlivého biomarkeru [4].
V praxi se používají u všech pacientů s hereditární ataxií klinické škály SARA (Scale for the Assessment and Rating of Ataxia) a mFARS. SARA je klinická semikvantitativní škála pro hodnocení tíže cerebelární ataxie. Škála hodnotí osm položek: chůzi, stoj, sed, řeč, dysmetrii, test prst–nos, diadochokinezi, test pata–holeň. Maximum dosažených bodů je 40. FARS/mFARS je vyšetření, které kromě posturální stability hodnotí podrobně koordinaci horních a dolních končetin, řečové funkce, postižení periferního nervu, svalovou sílu končetin i autonomní dysfunkce.
SARA se využívá i u pacientů s jiným typem hereditární ataxie, je rychlejší, ale je také méně citlivá. Nereflektuje dostatečně neataktické symptomy a v pozdních stadiích je zde riziko efektu stropu (ceiling effect), tj. pacient se klinicky zhoršuje, ale škála to již není schopna reflektovat. V časných fázích koreluje dobře s mFARS, v pozdních méně. U FA je progrese 0,5–1 bod za rok, s větší progresí v počátcích onemocnění. Na škále mFARS (18 položek s maximem 90 bodů) se nejrychleji zhoršuje posturální stabilita. U mFARS je také riziko efektu stropu. Progrese u FA bývá 2 body za rok (±1).
Senzitivita klinických škál do jisté míry souvisí s tíží FA, hůře se postihuje mírnější progrese. Trajektorie progrese onemocnění záleží rovněž na tom, zda je vyšetřován chodící či nechodící pacient.
Tříletá data z klinické studie MOXIe prokazují 55% snížení progrese na škále mFARS při léčbě omaveloxolonem v porovnání s historickou kohortou. Prodloužení studie (OLE) na pět let prokazuje 67,9% redukci progrese na škále mFARS při léčbě v porovnání s odpovídajícími kontrolami [5].
„Progresi FA umíme pomocí škál dobře měřit v klinických studiích, které probíhají na větším počtu pacientů, ale využít těchto průměrovaných hodnot u konkrétního pacienta v konkrétním klinickém stadiu může být zavádějící a rozhodně to má své limity,“ podotkla doktorka Paulasová Schwabová.
Biomarkery ve FN Motol
S cílem identifikovat biomarkery mitochondriální dysfunkce, zlepšit porozumění terapeutickému mechanismu omaveloxolonu a nalézt markery pro monitorování účinku terapie zkoumají lékaři ve FN Motol markery oxidativní fosforylace, mitofagie (uplatňuje se i u Alzheimerovy demence), feroptózy a oxidativního stresu.
Naděje v podobě kompozitních biomarkerů
Studie uveřejněná v květnu 2025 je průkopníkem ve vývoji klinicky relevantních, vícedoménových, plně objektivních kompozitních biomarkerů závažnosti a progrese onemocnění [6]. Využívá kombinaci dat z multimodálních neurozobrazovacích technik s dalšími informacemi, jako jsou demografické údaje, anamnéza onemocnění a genetické nálezy.
Do studie bylo zařazeno 31 jedinců s FA a 31 kontrolních osob z longitudinální multimodální studie přirozeného průběhu IMAGE‑FRDA. Pomocí regresního modelu prediktivního strojového učení (ML) s elastickou sítí byla odvozena vážená kombinace ukazatelů základních údajů, strukturální MRI, difuzní MRI a kvantitativního mapování susceptibility (QSM), které predikovaly progresi na Friedreichově škále hodnocení ataxie (FARS) s vysokou přesností (R2 = 0,79, se střední kvadratickou chybou [RMSE] = 13,19).
Tento kompozitní ukazatel také vykazoval silnou senzitivitu k progresi onemocnění v průběhu dvou let (Cohen’s d = 1,12), čímž překonal citlivost samotného skóre FARS (d = 0,88). Přístup byl validován pomocí SARA, což prokazuje potenciál a robustnost kompozitních ukazatelů (stanovených ML) překonat jednotlivé biomarkery a fungovat jako doplňkové nebo náhradní markery závažnosti a progrese onemocnění.
„Další validace, zdokonalení a integrace datových modalit však otevřou nové možnosti pro převedení těchto biomarkerů do klinické praxe a klinických studií pro FA, stejně jako pro další vzácná neurodegenerativní onemocnění,“ komentovala doktorka Paulasová Schwabová.
Literatura
[1] Wu Z, Qu J, Zhang W, et al. Biomarkers of ageing of humans and non‑human primates. Nat Rev Mol Cell Biol 2025; 26: 826–847.
[2] Gavriilaki M, Chatzikyriakou E, Moschou M, et al. Therapeutic Biomarkers in Friedreich’s Ataxia: a Systematic Review and Meta‑analysis. Cerebellum 2024; 23: 1184–1203.
[3] Mohamed IM, Omayer A, Tarek Bekhit D, et al. Characterizing the Role of Cardiac Biomarkers in Friedreich’s Ataxia and Establishing Demographic and Echocardiographic Correlations – A Meta‑analytic Review (P6‑5.030). Neurology 2025; 104(Suppl 1): 3227.
[4] Rummey C, Thomas‑Black G, Garcia‑Moreno H, et al; European Friedreichʼs Ataxia Consortium for Translational Studies (EFACTS). Increase of Plasma Biomarkers in Friedreichʼs Ataxia: Potential Insights into Disease Pathology. Mov Disord 2025; 40: 1863–1873.
[5] Lynch DR, Goldsberry A, Rummey C, et al. Propensity matched comparison of omaveloxolone treatment to Friedreich ataxia natural history data. Ann Clin Transl Neurol 2024; 11: 4–16.
[6] Saha S, Corben LA, Selvadurai LP, et al. Predictive machine learning and multimodal data to develop highly sensitive, composite biomarkers of disease progression in Friedreich ataxia. Sci Rep 2025; 15: 17629.
Genetický restart – když axony znovu najdou cestu
Docentka RNDr. Pavla Jendelová, Ph.D., (Oddělení regenerace nervové tkáně, Ústav experimentální medicíny AV ČR) výsledky výzkumů popřela staletí trvající dogma, že nervová vlákna nejsou schopna regenerace.
Míšní poranění představuje devastující onemocnění, které způsobuje nevratnou ztrátu citlivosti a motorické kontroly. Incidence je asi 40 případů na milion obyvatel za rok. Přibližně za 50 % stojí automobilové nehody, čtvrtinu tvoří různé pády, pak následují sportovní úrazy. Většina pacientů zůstává podle místa poranění paraplegická nebo tetraplegická. Problém je, že axony centrálního nervového systému (CNS) se nedokážou spontánně regenerovat a v současné době neexistuje žádná léčba, která by dokázala zvrátit poškození míchy. „Pacienta lze stabilizovat, můžeme omezit zánět, určitě je důležitá rehabilitace, můžeme tlumit bolest a spasticitu. Máme různé moderní technologie, jako jsou invalidní vozíky, elektronická stimulační zařízení nebo robotický trénink chůze,“ vyjmenovala možnosti docentka Jendelová.
Když se dospělý axon učí od nezralého
Nezralý axon embryonálního spinálního interneuronu je schopen regenerace. Po přerušení distální část degeneruje, na proximální straně vlastně vyrůstá regenerovaný nový. Růstový kužel na konci axonu detekuje signály a určuje směr růstu. Cytoskelet neuronu je tvořen aktinovými vlákny a mikrotubuly, které určují pohyb a tvar kuželu. Atraktivní a repulzivní signály řídí trajektorii axonu. Kontaktní navádění kuželu je zprostředkováno přímým kontaktem s určitými molekulami, zatímco difuzní navádění funguje na principu chemického gradientu. Podpůrné gliové buňky vylučují extracelulární matrix (ECM), která tvoří skafold (lešení) pro axon. Na povrchu růstového kuželu jsou filopodia s četnými receptory. Molekulární naváděcí systémy jsou zastoupeny především integriny, které zaručují adhezi buňky k substrátu a stabilizují růst. Integriny jsou ukotveny v buněčné membráně a mohou být v neaktivní formě a teprve poté, co zevnitř buňky přijde aktivační signál, začnou integriny vázat molekuly ECM.
Růstový kužel neustále komunikuje s tělem buňky, kde probíhají změny na úrovni DNA, RNA a která může být značně vzdálena, například u spinálního motoneuronu až desítky centimetrů. V těle buňky dochází k produkci receptorů, které jsou transportovány dlouhým axonem do růstového kuželu. Receptor se exprimuje na membráně a naváže se na něj patřičný ligand, což spustí zpětnou signalizaci. V reakci začne buňka produkovat molekuly a proteiny podle toho, co potřebuje. Regenerace selhává v důsledku přerušení tohoto cyklu a pod vlivem inhibičního prostředí.
Jak můžeme obnovit přirozenou regenerační schopnost?
„Domníváme se, že pokud dokážeme exprimovat správné molekuly a dostaneme je na správné místo, třeba do růstového kuželu, potom tyto molekuly budou vysílat zpátky správné signály a axony zregenerují,“ řekla docentka Jendelová.
Další otázkou je, které jsou ty potřebné molekuly. Hlavním glykoproteinem, tedy hlavní molekulou ECM v CNS, je tenascin. Tenascin C se významně hromadí v oblasti poranění, tedy kolem léze. Dospělé neurony CNS však nemají receptory, které by se na tento tenascin vázaly. Uvedené receptory jsou na neuronech pouze v embryonálním stadiu a časem se ztrácejí.
Budou axony regenerovat, budou‑li mít na svém povrchu správné integrinové receptory? Dokáží senzorické neurony transportovat integriny do svých výběžků?
Pro první studie byly vybrány senzorické neurony, protože jsou na pomezí schopností regenerovat a neregenerovat. Jde o bipolární buňku, která jeden výběžek posílá do periferie, přičemž periferní axony jsou schopny regenerace, ale druhá část, která směřuje do CNS, už regenerovat neumí.
Zhruba před 10 lety začaly v Cambridge první experimenty, při nichž byl u potkana poškozen zadní kořen, jímž vedou senzorická vlákna do míchy. Těla senzorických neuronů sídlící v dorzálních gangliích byla injikována virovými vektory, které nesly jak gen pro α9 integrinový receptor (receptor pro tenascin), tak jeho aktivátor kindlin‑1. Tyto senzorické neurony dokázaly zregenerovat své poškozené dorzální kořeny a vrůstat do míchy. To znamená, že transport je u dospělých neuronů pro tento typ receptorů zachován [1].
„To byl vlastně začátek našich experimentů, na jehož základě jsme vytvořili vlastní projekt,“ uvedla docentka Jendelová.
Jedné skupině potkanů byly poraněny dorzální sloupce v oblasti C4 a druhé skupině v oblasti Th10. Pod místa poranění do dorzálních ganglií (C6/7 a L4/5) byly aplikovány virové vektory, které nesly receptor integrin α9 a jeho aktivátor. Zvířata 12 týdnů přežívala a po celou tu dobu byla testována různými senzorickými podněty. Nakonec byly elektricky stimulovány nervus medianus a nervus ischiadicus. Následně byla tkáň zpracována histologicky a vyhodnocena [2]. „Zajímalo nás, kolik buněk ze senzorických neuronů jsme schopni nakazit virovými vektory, jaká je účinnost transdukce,“ komentovala docentka Jendelová.
Úspěšnost transdukce byla asi 20–25 %, to znamená, že asi čtvrtina senzorických neuronů byla nakažena oběma virovými vektory. V experimentu se potvrdilo, že je možné transdukovat všechny tři typy senzorických neuronů: mechanoreceptory, nociceptory i termoreceptory. Regenerované axony prorostly okolo místa léze v provazcích vazivové tkáně bohaté na tenascin C a pokračovaly v růstu do prodloužené míchy. Cestou tvořily kolaterály do šedé hmoty. Nevrůstaly však do senzorických jader, což si tým vědců vysvětluje vysoce inhibičním prostředím jader pro axony. Vzdálenost, kterou urazily od místa léze, je 4–5 cm, což se rovná velikosti lidského poranění.
V kontrolních skupinách (bez léčby a s aplikací samotného kindlinu) axony zůstaly pod místem lézí a postupně se retrahovaly. Nedošlo k interakci neuronů s molekulami ECM. K průkazu, že šlo o úplné přerušení provazců, nikoliv jen částečnou lézi, bylo použito barvení astrocytů, které v místě vazivových provazců nebyly detekovány.
Abstrakt publikované práce
Studie se zabývala expresí adhezní molekuly integrinu α9 spolu s jejím aktivátorem kindlinem‑1 v senzorických neuronech prostřednictvím vektorů adeno‑asociovaných virů (AAV) [2]. To umožnilo senzorickým axonům regenerovat po poranění míchy a rozšířit se do mozkového kmene, čímž se obnovily senzorické dráhy, hmatové vnímání a senzorické chování.
Jedním z ligandů integrinu v poraněné míše je tenascin C, který slouží jako substrát pro integrin α9β1, klíčový receptor pro navádění axonů během vývoje. Dospělé neurony periferní nervové soustavy (PNS) a CNS však tento receptor postrádají. Senzorické neurony byly transdukovány integrinem α9 (který se páruje s endogenním β1 za vzniku receptoru pro tenascin α9β1) spolu s aktivátorem integrinu kindlinem‑1. Regenerace senzorických neuronů transdukovaných integrinem α9 a kindlinem‑1 byla zkoumána po lézích dorzálních sloupců C4 a T10 pomocí vektorů AAV1 injikovaných do senzorických ganglií C6/7 a L4/5.
U zvířat léčených integrinem α9 a kindlinem‑1 senzorické axony regenerovaly prostřednictvím řetězců a můstků pojivové tkáně exprimujících tenascin C v oblasti léze a poté znovu vstoupily do tkáně CNS. Mnoho axonů regenerovalo rostrálně na úroveň prodloužené míchy. Axony prorůstaly dorzální šedou hmotou spíše než svou normální cestou dorzálními sloupci. Růst byl pomalý, axonům trvalo 12 týdnů, než vyrostly z T10 do prodloužené míchy, což je vzdálenost 4–5 cm. Funkční zotavení bylo potvrzeno aktivací proteinu cFos v neuronech rostrálně od poranění po nervové stimulaci a barvením VGLUT1/2, což naznačuje tvorbu nových synapsí nad lézí. Zotavení chování bylo pozorováno jak v tepelném, tak v mechanickém vnímání i v testu odstranění lepicí pásky (léčený se je snažil sundat, neléčený byl netečný). Tento přístup demonstruje potenciál terapií založených na integrinech pro regeneraci senzorických axonů na dlouhé vzdálenosti a funkční obnovu po poranění hrudní a částečnou obnovu po poranění krční míchy.
Je možná regenerace kortikospinálního traktu?
„Svatým grálem by byla regenerace motorické kortikospinální dráhy se specializovanými axony, které ztratily schopnost transportovat integrin do svého růstového kuželu,“ uvedla další problematiku docentka Jendelová. Existuje však signální dráha, která se zapojuje při růstu. Fosfoinositol‑3‑kináza (PI3K) je důležitá signální molekula pro růst axonů ve vyvíjejícím se a regenerujícím nervovém systému a je vysoce zastoupena v růstovém kuželu v průběhu vývoje. S dospíváním neuronu však mizí. Výsledek experimentální práce s aplikací PI3Kδ do kortikálních motoneuronů k regeneraci kortikospinálního traktu (CST) shrnuje níže uvedený abstrakt citované práce [3].
Abstrakt citované práce
Neurony v CNS ztrácejí s dospíváním regenerační potenciál, což vede k minimálnímu opětovnému růstu axonů CST po poranění míchy. U mladých hlodavců knockdown PTEN, který antagonizuje signalizaci PI3K hydrolýzou PIP3, podporuje regeneraci axonů po poranění míchy. Tento účinek se však u dospělých snižuje, pravděpodobně v důsledku nižší aktivace PI3K, což vede ke snížené hodnotě PIP3. Tato studie zkoumá, zda zvýšená tvorba PIP3 může u dospělých podpořit regeneraci na dlouhé vzdálenosti. Použili jsme hyperaktivní PI3K, PI3Kδ (PIK3CD) ke zvýšení koncentrací PIP3 ve zralých kortikálních neuronech a hodnotili jsme regeneraci CST po poranění míchy. Dospělí potkani dostali injekcí AAV1‑PIK3CD a AAV1‑eGFP nebo samotný AAV1‑eGFP do senzomotorické kůry, současně byla provedena léze CST v oblasti C4. Transdukované neurony vykazovaly zvýšené koncentrace pS6, což naznačuje zvýšenou signalizaci PI3K/Akt/mTOR. Regenerace CST, potvrzená retrográdním značením, byla hodnocena až 16 týdnů po poranění. Po 12 týdnech bylo v místě léze přítomno přibližně 100 axonů, přičemž do 16 týdnů se jejich počet zdvojnásobil na 200 s indexy regenerace 0,1, respektive 0,2. Behaviorální testy prokázaly u potkanů léčených PIK3CD významné zlepšení v testu dosahu tlapky (jemná motorika), síle úchopu a chůzi po žebříku, což bylo potvrzeno elektrofyziologickými záznamy potenciálů z dorzální míchy a elektromyografií distálního flexorového svalu. Zvýšená regulace PI3Kδ v dospělých kortikálních neuronech tedy zvyšuje regeneraci axonů a funkční zotavení po míšním poranění [3].
Co bude následovat ve výzkumu neuroregenerace?
Použití metody exprese integrinů i v chronickém stadiu míšního poranění nebo kontuzním modelu? Jak dostat integriny do axonů motorických drah? Možnost výplně kavity míšního poranění biomateriálem, který by simuloval molekuly tenascinu C?
Závěrem docentka Jendelová shrnula:
- Genová terapie zprostředkovaná AAV s integrinem α9 a kindlinem‑1 vede k regeneraci senzorických funkcí po míšním poranění na úrovni C4 a T10, což bylo prokázáno behaviorálními testy a imunohistochemickým barvením.
- Nadměrná exprese PI3Kδ v kortikálních motorických neuronech vede k robustní regeneraci axonů, která má za následek obnovení funkce předních tlapek.
Literatura
[1] Cheah M, Andrews MR, Chew DJ, et al. Expression of an Activated Integrin Promotes Long‑Distance Sensory Axon Regeneration in the Spinal Cord. J Neurosci 2016; 36: 7283–7297.
[2] Stepankova K, Smejkalova B, Machova Urdzikova L, et al. Activated alpha 9 integrin expression enables sensory pathway reconstruction after spinal cord injury. Acta Neuropathol Commun 2025; 13: 89.
[3] Karova K, Polcanova Z, Knight L, et al. Hyperactive delta isoform of PI3 kinase enables long‑distance regeneration of adult rat corticospinal tract. Mol Ther 2025; 33: 752–770.
Znovuzrození neuronů: jak mozek hledá druhý dech
Gliové buňky v regeneraci nervové tkáně po cévní mozkové příhodě
Mgr. Ján Kriška, Ph.D., (Oddělení buněčné neurofyziologie, Ústav experimentální medicíny AV ČR, v.v.i.) zahájil svou prezentaci netradičním „take home message“: Neurogeneze probíhá i v dospělosti a existují i gliové buňky, například NG2 glie. Celá jeho prezentace vyvrací zažitou domněnku, že dospělý lidský mozek má jednou provždy daný počet neuronů bez možnosti reparace a regenerace. Za klíčové buňky v tomto smyslu označil neurální kmenové buňky a NG2 glie, které mohou mít neurogenní potenciál.
Mozek představuje asi 2 % tělesné hmotnosti, ale využívá více než 20 % energie a spotřebuje 20 % přijatého kyslíku. Kromě asi 86 miliard nervových buněk obsahuje podle některých zdrojů i podobný počet gliových buněk, které se dělí do několika skupin [1]:
- mikroglie s imunitní úlohou (součást imunitního systému),
- oligodendrocyty tvořící myelin,
- astrocyty s mnoha funkcemi: strukturální (teritoriální seskupení), vaskulární (tvoří hematoencefalickou bariéru) a metabolické (vyživují neurony); udržují homeostázu iontů a vody (vytvářejí syncytia), glutamátu (cyklus glutamát‑glutamin) a pH; produkce antioxidantů,
- NG2 glie (polydendrocyty) exprimující NG2 protein známý také jako chondroitin sulfát proteoglykan 4 (CSPG4) vznikají z neurálních kmenových buněk v různých oblastech embryonálního mozku, jsou prekurzory oligodendrocytů.
Kromě neuronů a gliových buněk jsou nedílnou součástí centrálního nervového systému i neurální kmenové a progenitorové buňky, které se v dospělém věku nacházejí kolem centrálního míšního kanálku a v neurogenních zónách mozku: subgranulární zóně gyrus dentatus v hipokampu a subventrikulární zóně postranních komor.
Ischemie
Cévní mozková příhoda (CMP, fokální mozková ischemie) patří mezi nejčastější příčiny úmrtí v moderní společnosti. Poškozená tkáň (léze) se dělí na ischemické jádro (nevratně poškozená tkáň) a penumbru – ohroženou, ale zachranitelnou tkáň. Buněčná smrt postihne nejdříve neurony a oligodendrocyty, tedy buňky s největšími energetickými nároky. Nedostatek energie při ischemii vede ke změně iontových gradientů, k průniku vápenatých iontů do buňky a k uvolnění glutamátu, jehož vazba na glutamátové receptory na neuronech ještě zvyšuje propustnost pro vápenaté ionty, což v konečném důsledku vede k zániku buňky. Astrocyty při ischemii proliferují a hypertrofují (reaktivní glióza) a v konečném stadiu vytvoří gliovou jizvu.
NG2 glie (rozptýlené v celém mozku) v reakci na ischemii proliferují a migrují na místo poškození, hypertrofují a mění se na oligodendrocyty. Podobně reagují i kmenové a progenitorové buňky (přítomné v neurogenních zónách) a následně se diferencují do neuronů a gliových buněk.
Laboratorní metody
V modelu CMP se používají především myši, které lze geneticky modifikovat pro specifické účely. Cre/lox systém (rekombinace DNA pomocí rekombinázy Cre) umožňuje vytvořit myší kmen, u něhož lze zobrazit protein Tomato v buňkách exprimujících gen Cspg4 (pro NG2 protein). Rekombinace DNA se indukuje tamoxifenem (váže se na estrogenové receptory Cre/lox systému), kdy rekombináza Cre vstupuje do jádra buněk a z DNA „vystřihne“ sekvenci, která brání v produkci proteinu Tomato v buňkách exprimujících gen Cspg4.
Ve zvířecím modelu se nasimuluje ischemická CMP a v odebraných tkáních se provádí analýza exprese genů (PCR, sekvenace). Následují bioinformatická analýza a validace výsledků pomocí identifikace proteinů (imunohistochemicky). Funkční analýzu lze provést metodou terčíkového zámku, která, mimo jiné, identifikuje také buněčné typy.
Výzkum
Neurální kmenové a progenitorové buňky lze stimulovat k dalšímu vývoji pomocí aktivace Wingless/Integrated (Wnt) signalizace. Signální dráha Wnt/β‑katenin funguje jako faktor podporující neurogenezi. Hyperaktivace Wnt signalizace zvýšila množství proliferujících a neuronům podobných buněk, zatímco inhibice Wnt dráhy měla opačný účinek. Profilování genové exprese na úrovni jednotlivých buněk nakonec odhalilo zvýšený podíl neurálních kmenových buněk a neuroblastů po CMP. Tato pozorování naznačují, že Wnt signalizace zvyšuje regeneraci založenou na neurálních kmenových a progenitorových buňkách v mozku dospělých myší po fokální cerebrální ischemii a podporuje neuronální diferenciaci v subventrikulární zóně.
NG2 glie vykazují široký proliferační a diferenciační potenciál především za patologických podmínek. Profilování genové exprese (PCR) ukázalo, že NG2 glie mají čtyři subpopulace: NG2 glie S1, NG2 glie S2, astrocytům podobné NG2 glie (exprimující GFAP) a oligodendrocytům podobné NG2 glie. Subpopulace NG2 glie exprimující GFAP, marker reaktivních astrocytů, je po CMP přítomna pouze přechodně. Avšak po méně závažných anebo chronických poraněních, konkrétně po kortikální bodné ráně a při demyelinizaci, výrazně převažují subpopulace odrážející různé fáze zrání oligodendrocytů. Na poranění závislý výskyt odlišných subpopulací byl potvrzen také imunohistochemicky. Pro detailnější charakterizaci této jedinečné subpopulace astrocytům podobné glie bylo použito sekvenování RNA na úrovni jednotlivých buněk a pro odhalení jejich základních membránových vlastností byla použita metoda terčíkového zámku. Astrocytům podobné NG2 glie jsou specifickou subpopulací NG2 glií, která se přechodně objevuje pouze po ischemii. Astrocytům podobné NG2 glie mohou hrát důležitou roli v procesech tvorby a opravy gliové jizvy po ischemii [2].
V další studii byla zkoumána role NG2 glie v mozku dospělých myší po CMP. Zde bylo rozlišeno dokonce pět subpopulací NG2 glie, které byly přítomny také ve zdravé kůře a jejichž přítomnost, distribuce a exprese několika markerových genů se po CMP změnily. Kromě buněk reprezentujících oligodendrocytární linii byla identifikovaná subpopulace dříve popsána jako „astrocytům podobná NG2 glie“, která nyní rovněž vykazovala charakteristiky podobné neurálním progenitorům. Na rozdíl od předchozích studií byl tento typ buněk detekován i ve zdravé tkáni, ale jejich genová exprese se výrazně lišila od exprese v ischemické kůře, zejména kvůli absenci exprese GFAP v NG2 glii zdravého mozku. Je zajímavé, že během kortikální regenerace po CMP bylo v NG2 glii exprimováno několik genů spojených s neurogenezí. Nakonec byly v poraněné oblasti za 28 a 60 dní po ischemii detekovány nečetné buňky s markerem zralých neuronů, pravděpodobně odvozené z NG2 glie. Imunohistochemická analýza potvrdila expresi neurogenních markerů a ukázala zvýšenou přítomnost NG2 glií pozitivních na protein 4 Purkyňových buněk na periferii ischemické léze 12 dní po CMP, stejně jako NeuN‑pozitivních NG2 glií 28 a 60 dní po poranění. Tyto výsledky naznačují potenciální vývoj neuronům podobných buněk vznikajících z NG2 glie v ischemické tkáni. Studie poskytuje vhled do plasticity NG2 glií a jejich schopnosti neurogeneze po CMP [3].
Problémy s neurogenezí v CNS
Podle práce Androviče [4] a dalších dostupných zdrojů dochází při stárnutí ke snižování neurogenního potenciálu buněk. Reakce na CMP v mladém a starším mozku je podobná, ale liší se rozsahem a u starších myší po CMP je snížena regulace „axonálního a synaptického údržbového programu“. Kromě toho se v CNS projevují inhibiční vlastnosti proteinu CSPG4 a gliové jizvy a skutečnosti, že ischemie aktivuje glie především v akutní fázi a mikroprostředí mozku mimo neurogenní zóny inhibuje neurogenezi.
V uvedené studii se autoři zaměřili na analýzu interakce mezi CMP a stárnutím na úrovni celého genomu. Byl použit model CMP (permanentní okluze střední mozkové tepny) u mladých dospělých (3 měsíce) a starých (18 měsíců) samic myší a analyzována postischemická kůra tři dny po CMP pomocí sekvenování RNA. Výsledky ukazují na změny v procesech převážně spojených se zánětem a interferonovou signalizací závislé na věku, jakož i propojené s udržováním axonů a synaptického nervového systému. Výsledky byly poté doplněny cílenou analýzou exprese na akutně izolovaných buněčných populacích a poskytly podrobný vhled do časové dynamiky a buněčně specifické odpovědi interferonové signální dráhy v mladém a starém postischemickém mozku. Autoři odhalují downregulaci genetického programu pro udržování axonů a synapsí a zvýšenou aktivaci signalizace interferonu typu I (IFN‑I) po CMP u starých myší.
V recentní (zatím nepublikované) práci bylo zjištěno, že hyperaktivace Wnt signalizace blokuje zrání oligodendrocytů a narušuje začlenění NG2 glie do ischemické jizvy. Podporuje aktivace Wnt signalizace také neurogenní vlastnosti glií? „Možným vysvětlením je, že aktivace Wnt signalizace dává na vědomí NG2 gliím, aby se věnovaly jiným aktivitám,“ domnívá se doktor Kriška. Možná se časem prokáže, že jde o neurogenní aktivitu. Pro toto tvrzení zatím neexistují data.
Závěrem
V závěru prezentace se doktor Kriška dotkl léčby spinální svalové atrofie. Možná léčba nusinersenem funguje na principu vyzrávání (nedozrálých) neuronů.
V diskusi docentka Haberlová uvedla, že je již prokázáno, že u spinální svalové atrofie jde o poruchu vyzrávání motoneuronů a tvorby synapsí. SMA není neurodegenerativní onemocnění, ale vývojová odchylka.
Literatura
[1] Goriely A. Eighty‑six billion and counting: do we know the number of neurons in the human brain? Brain 2025; 148: 689–691.
[2] Kirdajova D, Valihrach L, Valny M, et al. Transient astrocyte‑like NG2 glia subpopulation emerges solely following permanent brain ischemia. Glia 2021; 69: 2658–2681.
[3] Janeckova L, Knotek T, Kriska J, et al. Astrocyte‑like subpopulation of NG2 glia in the adult mouse cortex exhibits characteristics of neural progenitor cells. Glia 2024; 72: 245–273.
[4] Androvic P, Kirdajova D, Tureckova J, et al. Decoding the Transcriptional Response to Ischemic Stroke in Young and Aged Mouse Brain. Cell Rep 2020; 31: 107777.
Život se spinální svalovou atrofií
Docentka MUDr. Jana Haberlová, Ph.D., (Neuromuskulární centrum, Klinika dětské neurologie FN Motol a Homolka, Praha) uvedla workshop tím, že spinální muskulární atrofie (SMA) je prototypem dříve neléčitelného genetického onemocnění, pro něž máme již několik let léčbu, která zásadně změnila prognózu i kvalitu života pacientů se SMA a přinesla také nové výzvy. Tento jev se může opakovat i u jiných diagnóz.
Spinální muskulární atrofie byla do roku 2017 (v EU, v USA do r. 2016) neléčitelným onemocněním, které často bez umělé plicní ventilace vedlo ve velmi nízkém věku k úmrtí. „Registrace nusinersenu se objevila v prosinci 2016 v USA, což vyvolalo u české pacientské komunity obrovské nadšení,“ připomněla docentka Haberlová.
Nyní jsou dostupné ještě další dva přípravky – onasemnogen abeparvovek (genová terapie, 2017) a risdiplam (2021, spolu s nusinersenem ovlivňují transkripci).
Docentka Haberlová upozornila, že registrace léku Evropskou lékovou agenturou (EMA) automaticky neznamená dostupnost přípravku pro české pacienty. Pro získání úhrady ze zdravotního pojištění je nutná spolupráce s pacientskými organizacemi, výrobcem a pojišťovnami. Ekonomicky velmi náročná léčba je soustředěna do center pro SMA (4 neuromuskulární centra pro dětské i dospělé pacienty se SMA – dvě v Praze, jedno v Brně a jedno v Ostravě, z toho dvě centra vysoce specializované péče pro vzácná neuromuskulární onemocnění).
Kauzální léčba vede k rozvoji zcela nových fenotypů SMA
Spinální muskulární atrofie je rychle progredující onemocnění a ztrátu motoneuronů nelze jakoukoliv stávající léčbou nahradit. Proto je nutné s terapií začít co nejdříve, u dětských pacientů s časnou formou SMA nejlépe do dvou týdnů po diagnóze. K včasné diagnóze vede novorozenecký screening SMA, který se stal po pilotním projektu probíhajícím od ledna 2022 součástí standardního novorozeneckého screeningu od 1. ledna 2024. K říjnu 2025 bylo z pilotního projektu a následně ze standardního screeningu zachyceno 38 pacientů, z toho tři před novorozeneckým screeningem (těžký fenotyp: ve dvou případech 2 kopie genu SMN2, v jednom případě 1 kopie SMN2). Navíc byl zachycen jeden rodinný příslušník (4 kopie SMN2) a jeden falešně pozitivní jedinec.
Otázkou je, kolik kopií genu SMN2 představuje indikaci k léčbě. Byli identifikováni asymptomatičtí pacienti s pěti kopiemi SMN2, kteří se zatím neléčí. Docentka Haberlová uvedla, že v současnosti léčí i pacienty se čtyřmi kopiemi genu SMN2. Všechny děti se dvěma kopiemi genu SMN2 prozatím léčené v Neuromuskulárním centru Kliniky dětské neurologie FN MH mají příznaky, avšak různé tíže. Pacienti se třemi kopiemi genu SMN2 mohou být i bezpříznakoví.
I přes zavedení programu novorozeneckého screeningu pacienti se SMA nevymizejí. Léčba příznakových pacientů (všichni nemocní zachycení novorozeneckým screeningem nejsou bezpříznakoví) nevede k vyléčení, ale ke stabilizaci stavu, tzn. v příštích 20 letech se bude navyšovat celkový počet pacientů se SMA, protože léčbou stabilizovaní nemocní se budou dožívat vyššího věku.
Nové výzvy spojené s léčbou SMA
U léčených pacientů je vyšší riziko vývojových odchylek. V důsledku odlišné vertikalizace dochází k dysplazii kyčelních kloubů a pro značné postižení paravertebrálních svalů existuje vysoké riziko skoliózy. Mezinárodní standardy péče o SMA jsou z roku 2017, tedy z doby před vstupem kauzální terapie do praxe. „To znamená, že nová léčba přinese nové problémy. Nemůžeme čekat, že nová léčba vše vyřeší,“ upozornila docentka Haberlová.
V České republice je dostupná léčba pro všechny pacienty. V Neuromuskulárním centru FN MH je léčeno 81 pacientů se SMA: nusinersenem 13, risdiplamem 30 a 38 nemocných dostalo přípravek onasemnogen abeparvovek.
Nusinersen má výhodu aplikace třikrát do roka, ale jedním z důvodů switche z nusinersenu na risdiplam je technická obtížnost intratekální aplikace. V těchto případech jsou různé možnosti: aplikace pod CT (celoživotní opakovaná radiační zátěž) nebo aplikace pod sonografickou kontrolou.
Perioperační rizika u SMA
Pacienti se SMA jsou výjimeční a pro operační výkony rizikoví. Například operace skoliózy představuje velkou zátěž se značnou krevní ztrátou. „Proto zhruba dva měsíce před plánovanou operací s pacientem a jeho rodiči, anesteziologem, případně dalším odborníkem začneme plánovat opatření ke zdárnému průběhu výkonu,“ řekla docentka Haberlová.
U SMA je riziko respirační insuficience, proto je vždy nutné před operačním výkonem vyšetření pneumologem (spirometrie, dle potřeby i noční kapnografie, ranní astrup, snímek srdce a plic). Podle výsledků se určí plán preventivní předoperační terapie – kašlací asistent, přechodné použití neinvazivní ventilace. Během výkonu mohou nastat komplikace, o zvýšeném riziku pro srdeční arytmie se stále diskutuje, existuje však nutriční riziko a riziko hypoglykemie. Přípravou se zásadním způsobem snižuje riziko perioperačních i pooperačních komplikací.
Závěr
Závěrem docentka Haberlová shrnula:
- SMA je kauzálně léčitelné onemocnění, aktuálně jsou v ČR dostupné tři kauzální léky.
- Dostupnost tří kauzálních léků umožňuje individualizovat léčbu podle potřeb pacienta, intratekální aplikace léčby je na pacientovi nezávislá.
- Kauzální léčba vede k rozvoji zcela nových fenotypů (v dětském věku problematika vývoje kyčlí, riziko skoliózy atd.), je třeba mít od počátku realistická očekávání od léčby.
- Dostupnost kauzální léčby prodlužuje věk dožití, pacientů se SMA bude během následujících 20 let přibývat.
- Program novorozeneckého screeningu SMA nevede k vymizení diagnózy, opět je extrémně potřebné v indikovaných případech předem informovat rodiče o možnosti pouze částečného efektu časné léčby.
- Léčba SMA se dynamicky vyvíjí, je třeba řádná evidence efektivity a výměna zkušeností.
„S příchodem nové léčby se mění život pacientů a jejich rodin, ale i náš. Musíme se naučit rozumět novým potřebám pacientů, což vyžaduje dlouhodobou spolupráci,“ komentovala docentka Haberlová.
Management pacienta s neuromuskulárním onemocněním z pohledu anesteziologa
Přístupu k nemocným s neuromuskulárním onemocněním z anesteziologického hlediska se věnoval MUDr. Peter Kenderessy (Dětská fakultní nemocnice s poliklinikou Banská Bystrica).
Pacienti s neuromuskulárním onemocněním (NMD) mohou podstoupit chirurgický výkon buď z všeobecných chirurgických indikací, nebo jako součást léčby své nemoci. Může jít o skoliózu nebo jiné ortopedické operace, thymektomii u myasthenia gravis (MG), zavedení kardiodefibrilátorů nebo kardiostimulátorů u srdečních komplikací, dystrofií nebo u Friedreichovy ataxie, gastrostomie nebo tracheostomie v pokročilejších stadiích nemoci. V současnosti se volí individualizovaný přístup ke každému pacientovi na základě rozvahy o rizicích a přínosech.
Pooperační respirační komplikace jsou u pacientů s NMD běžné. Používání opioidů, sedativních hypnotik a inhalačních anestetik může zhoršit základní hypoventilaci nebo ji u neuromuskulárních pacientů s marginální funkcí vyvolat. Bulbární nebo faryngeální dysfunkce při MG, Guillainově–Barréově syndromu (GBS), spinální muskulární atrofii (SMA), svalové dystrofii, myopatiích a amyotrofické laterální skleróze (ALS) může zvýšit riziko aspirace.
U dětí s NMD se nežádoucí pooperační události vyskytují v 41 % a sestávají z desaturací, které jsou dostatečně závažné na to, aby vyžadovaly intervenci u 73 % pacientů, obstrukce dýchacích cest u 33 % a atelektázy u 22 %. V porovnání s pacienty bez myastenie mají pacienti s MG vyšší riziko pooperačních komplikací včetně pneumonie, sepse, krvácení, pobytu na jednotce intenzivní péče, prodloužené hospitalizace a zvýšených výdajů na léčbu.
Předoperační vyšetření a „preconditioning“
Respirační funkce
The American College of Physicians doporučuje spirometrii (FVC, MIP, MEP, SpO2 a CO2) pro všechny pacienty s NMD. Senzitivita vyšetření pro výskyt respiračních komplikací je však nízká.
Toleranci změny polohy, resp. preferenci polohy pomůže určit polysomnografie. Je vhodné zvážit iniciování, respektive optimalizaci neinvazivní ventilace (NIV) a v těžkých případech i invazivní.
Kardiovaskulární systém
Americká zdravotnická asociace doporučuje provést vyšetření srdce před anestezií nebo sedací u pacientů s NMD s rizikem postižení srdce. Vyšetření má proběhnout do 3–6 měsíců od anestezie nebo sedace u pacientů s příznaky naznačujícími postižení srdce, aby se rozsáhlé operace s anestezií a s monitorováním srdce prováděly v centru s patřičným vybavením.
Pooperační období
Mezi intervence ke zmírnění potenciálních nežádoucích účinků hypoxemie, hypoventilace a potíží s odstraňováním sekretů patří hluboká dechová cvičení (cvičení bránice, dýchání se semknutými rty, změny držení těla na podporu ventilace, cvičení horních a dolních končetin v kombinaci s dýcháním), posturální drenáž (jako je stimulační spirometrie a přerušované dýchání s pozitivním tlakem) a NIV.
Intraoperační ztráta krve a léčba náhradou tekutin mohou vést k nerovnováze elektrolytů. Metabolické faktory, které mohou narušit neuromuskulární funkci, jako jsou hypotermie, acidóza, hypofosfatemie, hypomagnezemie, hypokalcemie a hypokalemie, by měly být monitorovány a korigovány. Je nutné dbát na termoneutralitu.
Závěr
Pacienti s NMD jsou vystaveni riziku perioperačních respiračních komplikací (včetně hyperkapnického a/nebo hypoxemického respiračního selhání, aspirace, atelektázy) a srdečních komplikací (srdeční selhání, arytmie, poruchy vedení vzruchů). Předoperační vyšetření s příslušným posouzením, intraoperační zvážení výběru anestetik, managementu ventilace a polohy a pooperační péče včetně časné vertikalizace, prevence a léčba bolesti a uvážlivá medikace mohou pomoci zlepšit výsledky.
Difficult Spinal Anaesthesia
V dalším sdělení se doktor Kenderessy věnoval obtížně proveditelné lumbální punkci s praktickými ukázkami využití ultrazvuku a různým technikám přístupu, a to nejen pro spinální anestezii, ale i pro aplikaci léčiva do spinálního kanálu.
Workshop – amyotrofická laterální skleróza
MUDr. Daniel Baumgartner, Ph.D., (Neuromuskulární centrum, Neurologická klinika 2. LF UK a FN Motol a Homolka) navázal na svou předchozí přednášku o amyotrofické laterální skleróze (ALS) praktickými postřehy z diferenciální diagnostiky. Své sdělení doplnil o kazuistiky.
Úvodem doktor Baumgartner shrnul základní charakteristiky ALS jako vysoce heterogenní skupiny onemocnění:
- Kognitivní porucha je běžným rysem ALS: frontotemporální demence a ALS tvoří dva konce spektra odrážejícího různé projevy stejného patogenního mechanismu.
- Postižení horních a dolních motoneuronů je u ALS variabilní: primární laterální skleróza (klinicky manifestní postižení pouze horního motoneuronu) a progresivní svalová atrofie (klinicky manifestní postižení pouze dolního motoneuronu) představují protilehlé, vymezené varianty v rámci fenotypového spektra.
- Ve vzácných případech může být u ALS postižen extrapyramidový, mozečkový, somatosenzorický i autonomní systém, což naznačuje, že ALS by měla být považována za multisystémové neurodegenerativní onemocnění.
- Klinická variabilita ALS musí být zohledněna při stanovení diagnózy i při komunikaci s pacientem [1].
Genetická etiologie ALS
Obecná míra heritability je odhadována na 40 %. V roce 1992 byl identifikován první gen spojený s ALS – SOD1. V posledních letech dochází k exponenciálnímu nárůstu počtu poznaných kauzálních/rizikových genů.
Klinické projevy a diagnóza
Dominuje progresivní, nebolestivá paréza/atrofie bez odpovídající poruchy čití, bez okohybné a sfinkterové poruchy. Rychlost progrese je interindividuálně heterogenní.
Diferenciální diagnóza
Při diagnóze ASL připadají v úvahu vyšší desítky diagnóz a není namístě zde všechny rozebírat. Klíčové jsou region manifestace a přítomnost či nepřítomnost známek postižení kortikospinální dráhy (kortikálního motoneuronu) a/nebo spinálního motoneuronu.
Při dominantních příznacích postižení dolního motoneuronu lze zvážit multifokální motorickou neuropatii, spinální muskulární atrofii, postpoliový syndrom, Kennedyho nemoc, chronickou zánětlivou demyelinizaci, polyradikuloneuropatii, myozitidu s inkluzními tělísky nebo spondylogenní či diskogenní kompresivní polyradikulopatii.
Dominuje‑li bulbární postižení, v diferenciální diagnostice je nutné pomýšlet na myasthenia gravis, myopatii (například okulofaryngeální muskulární dystrofii), cerebelární onemocnění, popř. infiltrativní nebo kompresivní lézi jazyka (dlaždicobuněčný karcinom).
Pokles hlavy (drop‑head syndrom) může být jedním z iniciálních symptomů ALS, ovšem v diferenciální diagnostice je nutné pomyslet opět na myasthenia gravis, myopatii, popř. neurodegenerativní jednotku: multisystémovou atrofii.
Při symptomatice postižení horního motoneuronu (léze kortikospinální dráhy či kortikálního motoneuronu) v diferenciální diagnostice uvažujeme o hereditární spastické paraparéze, nutričním deficitu vitaminu B12, vitaminu E nebo mědi, adrenomyeloneuropatii, některých neurotropních infekčních agens (syfilis, HIV, HTLV‑1), ev. o autoimunitní etiologii v podobě primárně progresivní roztroušené sklerózy.
Při kombinovaném postižení horního a dolního motoneuronu představuje nejdůležitější (protože v populaci zároveň nejfrekventnější) diferenciálnědiagnostickou jednotku spondylogenní, popř. diskogenní kompresivní cervikální myelo(radikulo)patie; další diferenciálnědiagnosticky významnou jednotkou v této situaci je durální arteriovenózní fistula, popř. arteriovenózní malformace spojky v míšních obalech (dura mater).
Doporučená vyšetření (European Federation of Neurological Societies, EFNS 2012)
Obligátní:
- klinické neurologické vyšetření,
- elektromyografické vyšetření (EMG) včetně kondukčních studií,
- magnetická rezonance (mozek, krční či lumbosakrální mícha podle klinické prezentace),
- krevní vzorek (CRP, FW, tyreoidální hormony, B12, elektroforéza/imunofixace),
- monitoring progrese: spirometrie, index tělesné hmotnosti (BMI), klinimetrie – revidovaná škála funkčního hodnocení amyotrofické laterální sklerózy ALSFRS‑R.
Fakultativní:
- likvor (celulizace, bílkovina, oligoklonální pásy).
Individuálně zvolená podle diferenciálnědiagnostického kontextu:
- protilátky (onkoneuronální, vaskulitické, anti‑AchR/MuSK, gangliosidy: GM1, GD1a atd.),
- svalová biopsie (sIBM),
- analýza DNA – hexosaminidáza A a B (late onset Tayova–Sachsova choroba), AR (m. Kennedy/spinobulbární muskulární atrofie), SMN1 (SMA) [2].
Genetické testování (diagnostický panel a testování na repetici C9ORF72 – Southern Blot) má být rutinně provedeno jen u pacientů s pozitivní rodinnou anamnézou (včetně demence a psychiatrických poruch) po podepsání informovaného souhlasu [3].
Široké spektrum symptomů
Příznaky jsou variabilně akcentované/vyjádřené mezi jednotlivými odlišnými podtypy ALS a dynamicky se mění u individuálního pacienta s progresí nemoci.
Přehled nejčastějších symptomů: únava v 90 %, svalová ztuhlost v 84 %, svalové křeče v 74 %, zadýchávání v 66 %, poruchy spánku v 60 %, bolest v 59 %, úzkost v 55 %, deprese v 52 %, zvýšené slinění v 52 %, zácpa v 51 %, pseudobulbární afekce v 38 %, ztráta chuti k jídlu v 37 %, úbytek hmotnosti v 29 % [4].
Vybrané kazuistiky
U pacientky (nar. 1966) s prvními projevy v listopadu 2018 (lehká dysartrie) s pozvolným nárůstem potíží v roce 2019, EMG konfirmuje denervační‑reinervační syndrom. V období 2019–2020 se postupně rozvíjí dysfagie, současně dochází ke ztrátě hmotnosti (–12 kg); objevuje se sialorea – léčba parasympatolytikem s částečným efektem. V letech 2020–2021 ztrácí dalších 8 kg (celkem 20 kg od začátku nemoci).
V červnu 2021 vyšetřena v Neuromuskulárním centru FN Motol se závěrem: těžká dysartrie, lehká smíšená diparéza horních končetin – komunikuje hlavně písemně (mobil, notes); na dolních končetinách jen frustní centrální paraparéza (zvládá schody, chůze 3 km – pak únava); ale udává neefektivní expektoraci, proto je testován kašlací asistent (CoughAssist device, CAD) bez dosažení adekvátního léčebného efektu, zkoušena je alespoň odsávačka. Pro dysfagii doporučila nutriční poradna sipping.
V srpnu 2021 byla provedena videofluoroskopie polykacího aktu: pacientka aspiruje nezahuštěnou tekutinu, bez reflexního kašle, zahuštěná tekutina s rezidui zadržena ve valekulách epiglottis, proto zavedena perkutánní endoskopická gastrostomie (PEG; září 2021), což vedlo ke vzestupu hmotnosti o 5 kg (2021–2022). V září 2021 přes navýšenou parasymatolytickou léčbu přetrvává intenzivní sialorea, a tak byl v říjnu 2021 aplikován botulotoxin do příušní a submandibulární žlázy – s efektem.
V roce 2022 je pacientka stále schopna samostatné chůze, postupně ale narůstají dušnost a recidivující infekty dýchacích cest s nutností léčby antibiotiky. V prosinci 2022 retestován CAD – nadále bez adekvátního léčebného efektu. Současně je vyšetřena polygrafie ve spánkové laboratoři s nálezem ranní hyperkapnie, ale neinvazivní ventilace adekvátně léčebně nekompenzuje. Proto po delší diskusi byla v lednu 2023 založena tracheostomie a zahájena intermitentní domácí umělá plicní ventilace (dUPV), která postupně během roku 2023 přechází v trvalou. Zajištěn elektrický invalidní vozík (EIV), dále eye‑tracking device (TOBII). Pacientka umírá v červenci 2024.
Pacient (nar. 1957) s prvními projevy v říjnu 2017 (intermitentní křeče předloktí při řízení auta), v létě 2018 pozoruje oslabení břišní stěny (sklapovačky), fascikulace/křeče a mírnou atrofii prsních svalů. V zimě 2019 se objevuje foot‑drop levé nohy (při lyžování). Během roku 2019 se rozvíjí zátěžová dušnost (běžná chůze, schody) a postupně i ortopnoe s velmi nekvalitním spánkem, intenzivní xerostomie, dále velmi časté a intenzivní fascikulace/křeče. V srpnu 2019 byl vyšetřen v Neuromuskulárním centru FN Motol se závěrem: lehká smíšená kvadruparéza, bez bulbární léze, spirometrie – usilovná vitální kapacita (FVC) vsedě 2,4 l (55 % n. h.), vleže 1,3 l (29 % n. h.), depresivní syndrom. Zahájena terapie chininem (chinini hydrochloridi 3´ 100 mg, magistraliter kapsle) s úlevou od křečí a léčba antidepresivy (SSRI). V září 2019 testován CAD s velmi dobrou kompenzací, v říjnu 2019 limitovaná polygrafie s průkazem hyperkapnie, a proto jsou titrovány léčebné přetlaky BPAP/NIV pomocí nazální masky, díky níž jsou zlepšeny hlavně ortopnoe a spánek. Zjara 2020 se pacient vydává (přes doporučení!) na Nový Zéland – cestu zvládl bez komplikací. V druhé polovině roku 2020 dochází k výrazné progresi kvadruparézy, zajištěn je EIV; postupně pak polohovací lůžko, pro bolestivé komplikace (pánevní krajina, ramena) indikována nesteroidní analgetika a opioidy. V roce 2021 umírá.
Management symptomů
Doktor Baumgartner vysvětlil i to, jak postupovat v symptomatické léčbě.
Svalové symptomy
Křeče: chinini hydrochloridi (off‑label), mexiletin, karbamazepin.
Spasticita: fyzioterapie > kanabinoidy (THC/CBD), off‑label: baklofen p.o. (i.th.), tizanidin, gabapentin, botulotoxin pro fokální spasmy.
Bolest
Bývá poddiagnostikovaná, běžná medikace + fyzioterapie (rozsah pohybu/kontraktury, spasticita), popřípadě protetika – individualizované krční, trupové ortézy.
Deprese
Především v iniciálních fázích, volba přípravku podle kontextu (TCA – sialorea, mirtazapin – anorexie a insomnie, SNRI – antinociceptivní, SSRI – apatie).
Psychosociální podpora
Podpora pečujících, sociální konzultace, pomoc pacientských organizací (ALSA z.s.).
Komunikace
Dysartrie, podle tíže deficitu: notes, mobil, tablet, TOBII.
Sialorea
Anticholinergika (TCA, buskopan), 2. linie – botulotoxin, 3. linie – radioterapie.
Kompenzační pomůcky
Manuální/elektrický invalidní vozík, zvedák, schodolez, elektrické polohovací lůžko.
Nutriční stav/dysfagie
Monitoring fagie a BMI, facilitační manévry + režimová opatření, PEG.
Respirační
Monitoring symptomů (FVC a PCF); NIV prodlužuje přežití a zlepšuje kvalitu života, CAD při neefektivním kašli.
Paliativní a terminální péče
Je nutné otevřít diskusi na téma terminální fáze nemoci ve vhodně zvoleném okamžiku (v době diagnózy, při projevech respirační insuficience/potřeby NIV, PEG) a informovat pacienta stran „dříve vysloveného přání“ s pomocí zformulovat a definovat (urgentní OTI‑UPV/tracheostomie, KPR) podle § 36 zákona č. 372/2011 Sb., o zdravotních službách: s písemným poučením a úředně ověřeným podpisem. Dříve vyslovené přání lze kdykoliv odvolat/revidovat. Pozor u pacientů s omezením svéprávnosti (5–15 % pacientů s frontotemporální demencí).
Kdy iniciovat paliativní péči? V literatuře jsou popsány tři přístupy [5]:
- Poskytnutí paliativní péče v terminálním období.
- Paliativní péče je poskytována ve stoupající intenzitě od diagnózy až do smrti.
- Paliativní péče je poskytována, když to situace vyžaduje („trigger points“).
Pro terminální dyspnoi je možné použít:
- morfin s.c./i.v. infuze,
- benzodiazepiny (midazolam, lorazepam, diazepam),
- případně neuroleptika.
Literatura
[1] Swinnen B, Robberecht W. The phenotypic variability of amyotrophic lateral sclerosis. Nat Rev Neurol 2014; 10: 661–670.
[2] EFNS guidelines on the clinical management of amyotrophic lateral sclerosis (MALS) – revised report of an EFNS task force EFNS guidelines on the clinical management of amyotrophic lateral sclerosis (MALS) – revised report of an EFNS task force. Eur J Neurol 2012; 19: 360–375.
[3] Petri S, Grehl T, Grosskreutz J, et al. Guideline ”Motor neuron diseases“ of the German Society of Neurology (Deutsche Gesellschaft für Neurologie). Neurol Res Pract 2023; 5: 25.
[4] Nicholson K, Murphy A, McDonnell E, et al. Improving symptom management for people with amyotrophic lateral sclerosis. Muscle Nerve 2018; 57: 20–24.
[5] Hogden A, Foley G, Henderson RD, et al. Amyotrophic lateral sclerosis: improving care with a multidisciplinary approach. J Multidiscip Healthc 2017; 10: 205–215.
Porucha dýchání u amyotrofické laterální sklerózy
MUDr. Simona Dostálová, Ph.D., (Neurologická klinika a Centrum klinických neurověd 1. LF UK a VFN v Praze) ve své prezentaci odpověděla na důležité otázky (proč, kdy a jak) týkající se diagnostiky a léčby poruch spánku u amyotrofické laterální sklerózy (ALS).
Proč diagnostikovat a léčit poruchu dýchání?
Porucha dýchání zhoršuje kvalitu života, je spojena s vyšší morbiditou a rizikem respirační insuficience, přičemž jde o léčitelný problém.
Domácí neinvazivní ventilace (NIV) prodlužuje přežití o 7–19 měsíců, zlepšuje kvalitu života a architekturu spánku, koncentrace kyslíku a oxidu uhlíku v krvi. Domácí invazivní plicní ventilace (dUPV) výrazně prodlužuje přežití – o 4–11 let, předchází aspiraci a zlepšuje architekturu spánku, koncentrace kyslíku a oxidu uhličitého v krvi [1].
„Domácí invazivní plicní ventilace vyžaduje péči a podporu rodiny, ale měli bychom z mého pohledu a podle mé zkušenosti pacientům léčbu NIV i dUPV nabídnout,“ řekla doktorka Dostálová.
Kdy diagnostikovat a léčit poruchu dýchání?
Především včas, tedy co nejdříve při známkách slabosti dýchacích svalů. Na ni může poukázat dyspnoe, tachypnoe, ortopnoe, zapojení auxiliárního svalstva v klidu, paradoxní dýchání – to jsou již jasné příznaky svalové slabosti. Doktorka Dostálová doporučila, aby lékaři aktivně pátrali po přerušovaném spánku, ranní bolesti hlavy, denní únavě a nadměrné denní spavosti, což jsou první příznaky poruch dýchání. Pacienti si na tyto potíže zpravidla nestěžují, proto je nutné se na kvalitu spánku aktivně ptát a kontrolovat ji každé tři měsíce.
Při postižení dýchacích svalů dochází k hypoventilaci, která se projeví hyperkapnií, později hypoxemií a vyústí v respirační insuficienci. Není však postiženo pouze respirační svalstvo, ale také kašlání, což vede ke snížené toaletě dýchacích cest a k respiračním infektům, které mohou mít fatální následky. Tito pacienti mají rovněž oslabení svalů kolem faryngu, proto je u nich zvýšena kolapsibilita horních cest dýchacích a může u nich docházet k rozvoji obstrukční spánkové apnoe. Dále může dojít k alteraci centrálního řízení dýchání a dechového centra, takže pacienti mohou mít i centrální spánkovou apnoi. S centrální spánkovou apnoí se v populaci setkáváme méně často než s obstrukční spánkovou apnoí, například po iktech, při srdečním selhání, ale ALS byla popisována jako jedna z příčin. Dále pacienti s ALS mohou mít poruchy polykání s rizikem aspirace, hypoxemie a respiračních infektů.
Vývoj respiračního selhání u pacientů s neuromuskulárním onemocněním
Pacient s neuromuskulárním onemocněním (NMD) zprvu dýchá zcela normálně, ale po určité době se objeví porucha dýchání v REM fázi spánku, kdy by již měla být diagnostikována a zahájena terapie domácí NIV (dNIV) ve spánku. Později se rozšíří porucha dýchání z REM i na non‑REM spánek. Další progrese onemocnění vede k potížím s ventilací i v denní době. Tehdy by měla být indikována léčba přístroji umožňujícími ventilační podporu v duálním režimu (ve spánku i za bdělosti) [2].
Jak diagnostikovat poruchu dýchání?
„Hned po stanovení diagnózy bychom měli využít respirační fyzioterapeuty nebo pneumology, aby provedli patřičná vyšetření,“ doporučila doktorka Dostálová. Zjišťují se forsírovaná vitální kapacita plic (FVC), maximální inspirační a exspirační tlaky (MIP, MEP). U pacientů s bulbární symptomatikou, protože neobejmou nástavec vyšetřovacího zařízení, se využívá (jako alternativa k MIP) maximální nosní nádechový tlak (SNIP).
Následuje vyšetření krevních plynů k diagnostice hypoventilace (vyšetření acidobazické rovnováhy, astrup). Vyšetření by mělo proběhnout ve večerních nebo denních hodinách a pak těsně po probuzení k získání obrazu nočního stavu. Alternativou je transkutánní (celonoční) kapnometrie. Pro pacienty s NMD je také důležité vyšetření dýchání ve spánku polysomnografií ve spánkové laboratoři, nebo alespoň pomocí limitované polygrafie.
Polygrafické vyšetření
Polygrafické vyšetření určuje počet apnoí a hypopnoí za hodinu, počet desaturací za hodinu a průměrnou saturaci hemoglobinu kyslíkem a procento času registrace, kdy je saturace hemoglobinu kyslíkem menší než 90 %. Zohledňuje se vliv polohy těla a srdeční frekvence – vzestupy po apnoích či arytmie.
Transkutánní kapnometrie
U pacientů s ALS dochází ke vzniku hyperkapnie, kterou lze registrovat čidlem umístěným na uchu nebo v podklíčkové oblasti. Kapnometr umožňuje měřit nejen transkutánní parciální tlak oxidu uhličitého (TcpCO2), ale i saturaci kyslíku (SpO2) a srdeční frekvenci. Určuje se průměrná hodnota TcpCO2, procentuální trvání TcpCO2 nad 50 mm Hg (6,5 kPa), ev. nad 55 mm Hg (7,3 kPa), přičemž normální hodnoty parciálního tlaku CO2 (pCO2) jsou 36–44 mm Hg (4,8–5,8 kPa). K výhodám transkutánní kapnometrie patří to, že jde o neinvazivní metodu, která měří časový průběh pCO2, zpřesňuje diagnostiku poruchy dýchání, navíc s možností opakování vyšetření a monitorace efektu terapie. S výhodou se též používají kombinované metody kapnometrie a polysomnografie. Kombinovanou metodou lze zachytit vzestupy hodnot oxidu uhličitého v REM spánku.
Jak léčit poruchy dýchání?
Samozřejmostí je prevence aspirace (úprava jídla), rehabilitace dechového svalstva, pokud je pacient ve fázi, kdy by z ní mohl profitovat, a zajištění toalety dýchacích cest. Pokud nemocný splní kritéria pro použití mechanické podpory insuflace a exsuflace (kašlacího asistenta), pak ji indikovat co nejdříve. Toto lze zkombinovat se všemi druhy ventilační podpory.
Cílem ventilační terapie je optimalizace ventilačních parametrů, tedy zajištění minutové ventilace. K dispozici jsou dvě metody – dNIV a dUPV.
Aktuálně platná indikační kritéria (dle EFNS) pro neinvazivní ventilaci u ALS byla napsána v roce 2012, český doporučený postup byl publikován v roce 2022. NIV by měla být indikována ve chvíli, kdy se objeví známky slabosti dýchacích svalů a/nebo v přítomnosti objektivních známek abnormálního dýchání: noční desaturace ≤ 88 % po dobu pěti a více minut kontinuálně, FVC < 80 % n. h., ranní pCO2 > 45 mm Hg (6 kPa), SNIP < 40 cm H2O a MIP < 60 cm H2O [3,4].
Neinvazivní ventilace se běžně se používá v tlakově objemovém režimu, kdy je nastavena dvojúrovňová tlaková podpora: nižší exspirační tlaky a vyšší inspirační tlaky a dechový objem, který lze spočítat podle výšky a ideální hmotnosti pacienta. NIV se obvykle používá se zvlhčovačem. Výhodnou je možnost telemetrické kontroly adherence a efektu terapie, včetně telemetrické úpravy nastavení NIV. Při progresi onemocnění se NIV používá i za bdělosti. Lze použít masku nosní nebo celoobličejovou na noc a nosní masku nebo náustek na den. NIV navíc zlepšuje rozpínání plic, snižuje množství atelektáz a zlepšuje mobilitu sekretu, oddaluje progresi chronického respiračního selhání a nutnost tracheostomie. Limitací je snížená adherence k terapii při bulbární symptomatice ALS (32 % vs. 64 % při absenci bulbárního syndromu).
Domácí umělá plicní ventilace je indikována při selhání NIV, při aspiracích a při bulbární slabosti. Zahajuje se v individuálních případech pouze po informované diskusi („dříve vyslovené přání“).
Její efekt spočívá v prevenci aspirací, účinnější ventilační podpoře, zlepšuje architekturu spánku, normalizuje koncentrace CO2 a O2, zlepšuje prognózu, výrazně prodlužuje přežití. Její nevýhodou je větší nárok na ošetřovatelskou péči a zvýšené riziko infekce, fistuly a stenózy.
Závěrem doktorka Dostálová shrnula, že je v našich silách zlepšení péče o pacienty s ALS pomocí ventilační terapie.
Podrobné informace obsahuje Doporučený postup pro domácí NIV a publikace MUDr. Dostálové a kol. [4,5].
Literatura
[1] Spittel S, Maier A, Kettemann D, et al. Non‑invasive and tracheostomy invasive ventilation in ALS: utilisation and survial rates in a cohort study over 12 years in Germany. Eur J Neurol 2021; 28: 1160–1171.
[2] Simonds AK. Recent advances in respiratory care for neuromuscular disease. Chest 2006; 130: 1879–1886.
[3] Andersen PM, Abrahams S, Borasio GD, et al.; EFNS Task Force on Diagnosis and Management of Amyotrophic Lateral Sclerosis. EFNS guidelines on the clinical management of amyotrophic lateral sclerosis (MALS) – revised report of an EFNS task force. Eur J Neurol 2012; 19: 360–375.
[4] Lněnička J, Dostálová S, Doušová T, et al. Doporučený postup pro domácí neinvazivní ventilaci. Stud Pneumol Phtizeol 2022; 5: 168–184. www.sleep‑society.cz
[5] Dostálová S, Kemlink D, Příhodová I, et al. Ventilační terapie u pacientů s amyotrofickou laterální sklerózou. Cesk Slov Neurol N 2021; 84/117: 232–236.
Workshop Friedreichova ataxie – neurologie a psychologie
Workshop věnovaný tomuto onemocnění vedly MUDr. Jaroslava Paulasová Schwabová, Ph.D., a Mgr. Veronika Matušková, Ph.D., (Centrum hereditárních ataxií, Neurologická klinika a Klinika dětské neurologie, 2. LF UK a FN Motol a Homolka).
Friedreichova ataxie (FA) je vzácná autozomálně recesivní hereditární ataxie, která postihuje míchu, periferní nervy a mozeček. Jako mitochondriální porucha se projevuje multisystémovým postižením, což má zásadní vliv na kvalitu života pacientů. Ačkoliv v počáteční fázi nemusí být cerebelární symptomatika dominantním příznakem, mozeček hraje v patofyziologii FA klíčovou roli.
Z hlediska fylogeneze je mozeček fascinující strukturou, u člověka dosahuje téměř 80 % celkového povrchu neokortexu, zatímco u makaka pouze 33 %, a to i přes vysokou shodu DNA. Přestože mozeček tvoří pouze 10 % objemu mozku, obsahuje až 80 % všech jeho neuronů [1,2]. Není proto překvapením, že se podílí na koordinaci množství funkcí, které přesahují pouze motorické. V tomto článku zmapujeme roli mozečku v koordinaci kognitivních funkcí a regulaci afektu, patřící pod tzv. cerebelární kognitivně-afektivní syndrom a jeho projevy u pacientů s FA.
Cerebelární kognitivně-afektivní syndrom
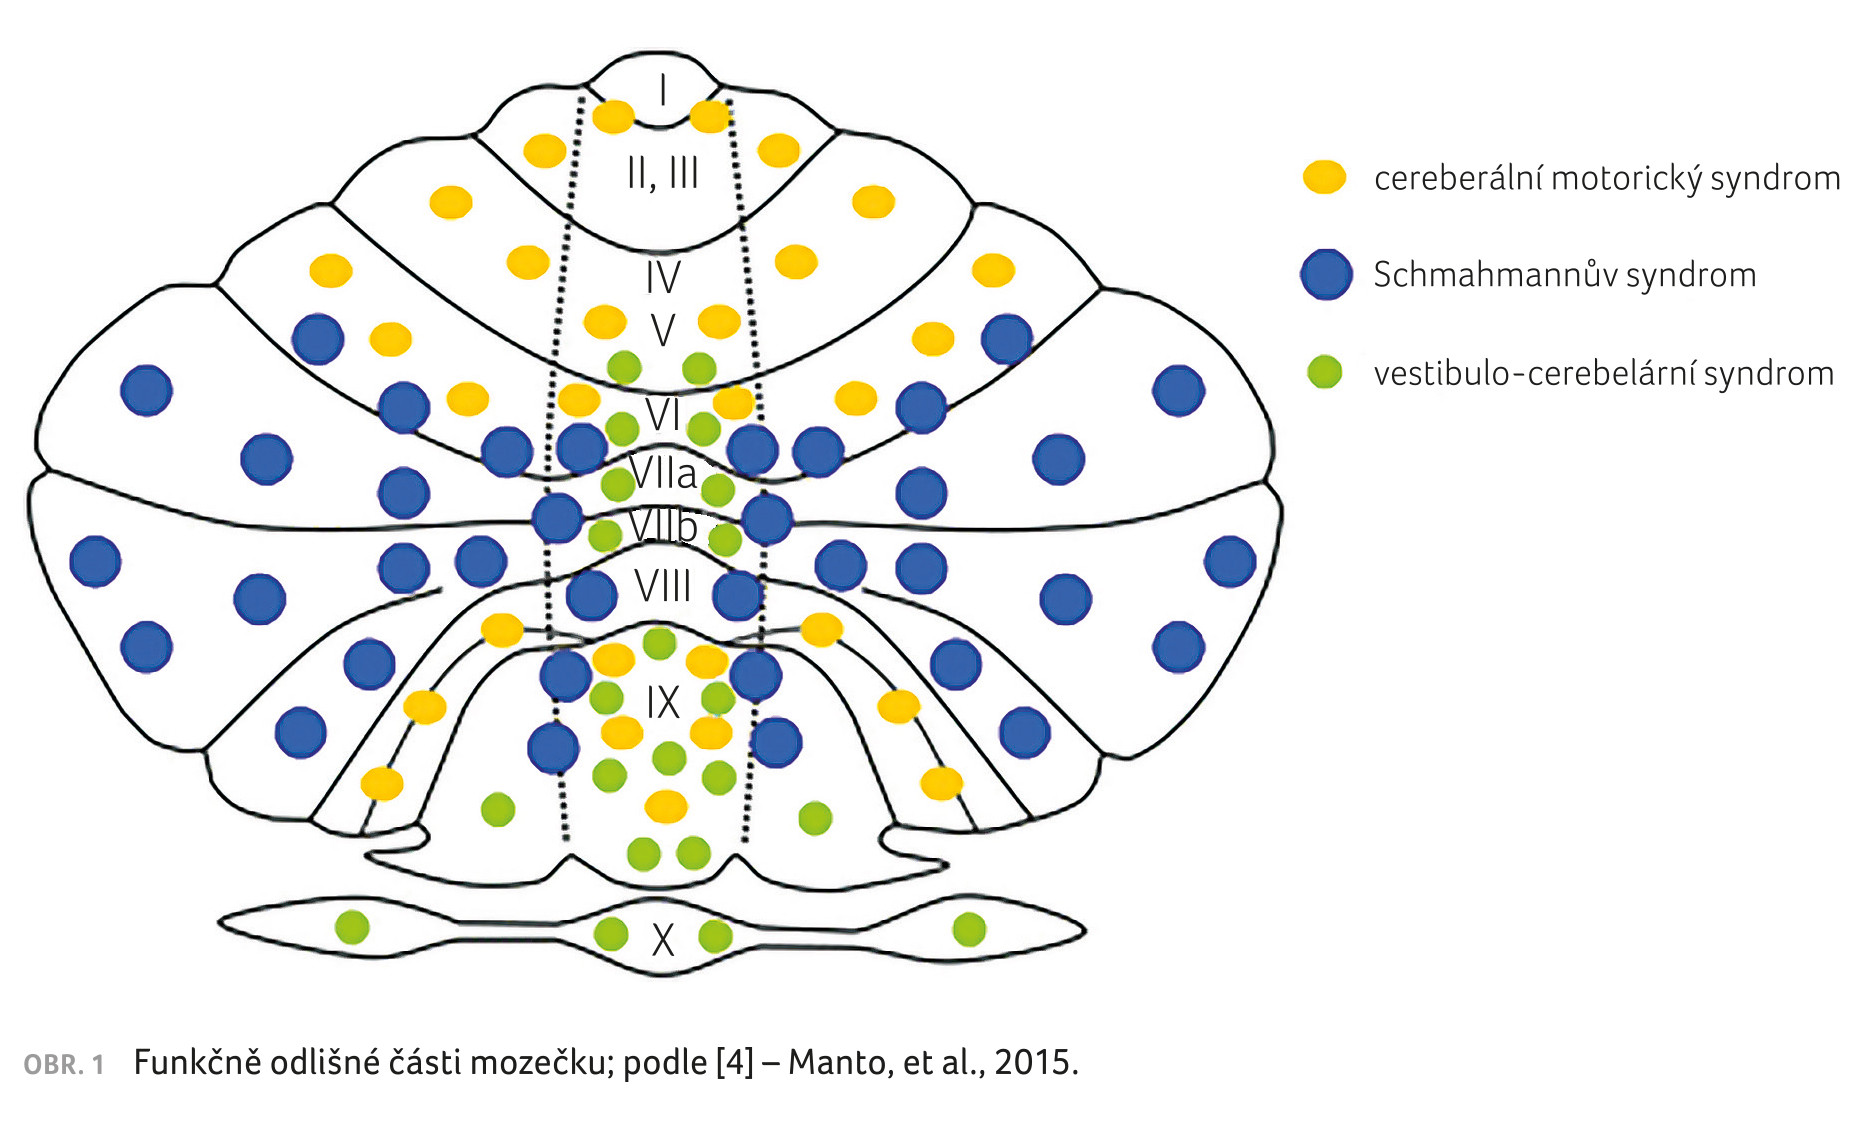 Zjednodušeně lze mozeček rozdělit na tři funkčně odlišné části – anteriorní, posteriorní a flokulonodulární lalok. Odlišná funkce jednotlivých oblastí je způsobena tím, že tyto části mozečku jsou propojeny s odlišnými kortikálními oblastmi (obr. 1) [3,4]:
- Oblast anteriorního laloku (žlutě) je spojena s motorickými oblastmi kůry. Její postižení vede k poruchám stoje a chůze, ke končetinové ataxii a dysartrii, nazývaným cerebelární motorický syndrom.
- Oblast posteriorního laloku (modře) je spojena s asociačními kortikálními oblastmi v mozku, jejichž prostřednictvím reguluje kognitivní procesy. Součástí je také vermis, který obsahuje zóny propojené s limbickým systémem podílejícím se na regulaci emocí. Postižení této oblasti má za následek narušení kognitivních funkcí a změny v náladě a chování, nazývané cerebelární kognitivně-afektivní syndrom (CCAS) nebo Schmahmannův syndrom.
- Oblast flokulonodulárního laloku (zeleně) je funkčně spjata s vestibulárním systémem, přičemž hraje klíčovou roli v regulaci rovnováhy a koordinaci očních pohybů. Jeho léze jsou příčinou vestibulo‑cerebelárního syndromu.
Schmahmann a Sherman v roce 1998 pozorovali typickou konstelaci příznaků při postižení mozečku. Postupně se ukázalo, že ne všechny deficity jsou u každého přítomny, ale některé z nich byly obzvlášť významné, např. narušení slovní plynulosti, které nesouviselo s dysartrií, či potíže v zrakově‑prostorových funkcích, exekutivní dysfunkce, oploštění afektu a dezinhibice; u menšího počtu osob to byly potíže s počítáním v hlavě, pojmenováním objektů, u některých poruchy paměti. Čím větší rozsah postižení mozečku a zejména posteriorních oblastí, tím byl deficit širší a výraznější.
V posledních 25 letech se CCAS věnuje čím dál víc výzkumné pozornosti. Bylo zjištěno, že kognitivní deficit zasahuje vícero oblastí, než se zdálo z prvních popisů. Nedávná rozsáhlá metaanalýza ukázala, že ačkoliv původně popsané domény CCAS byly nejčastěji testovány, nejvýraznější narušení bylo v oblastech rychlosti zpracování, verbální fluence a sociální kognice (zejména teorie mysli). Rychlost zpracování a sociální kognice nebyly původně popsány v rámci CCAS, ale zdají se být mezi nejvíce zasaženými doménami, ačkoliv je studií zaměřujících se na sociální kognici oproti ostatním kognitivním doménám dosud velmi málo. Je nicméně zjevné, že u pacientů s mozečkovými poruchami je zasaženo vícero kognitivních domén. Dále se ukázalo, že pacienti s degenerativními etiologiemi mají kognitivní deficit výraznější oproti pacientům s fokálními lézemi, patrně proto, že u nemocných s degenerativními onemocněními je pravděpodobnější postižení oblastí či drah mimo oblast mozečku, a lze u nich předpokládat i vliv psychické zátěže, jakou představuje život s progredujícím onemocněním [5].
Kognitivní a afektivní změny u FA
Revidovaná klinická doporučení, která vyšla v roce 2022, v rámci kognitivních funkcí popisují narušení verbální fluence, pozornosti a exekutivních funkcí, paměti i vizuokonstrukce, tedy všech kognitivních domén [6]. Pacienti a blízcí si kognitivní deficit nemusejí uvědomovat, protože změny jsou relativně mírné a nepůsobí výraznější funkční narušení.
Novinkou těchto doporučení je samostatná sekce zaměřená na duševní zdraví u pacientů s FA, která se separátně věnuje depresivním, úzkostným příznakům a psychotickým projevům. Jako nejčastější jsou popsány právě úzkostné a depresivní příznaky, které pacienti nemusejí vždy referovat, proto by se v klinické praxi neměly opomíjet a mělo by se po nich aktivně pátrat pro jejich významné důsledky (např. stahování se ze sociálních aktivit či nízká angažovanost při léčbě, riziko hospitalizace, suicidia).
Na malém souboru pacientů se ukázalo, že mohou existovat i specifika v osobnostním vývoji, a to směrem k vyšší podrážděnosti, nižší kontrole impulzů, ale na druhou stranu k větší výdrži i navzdory frustraci nebo únavě. Motorické příznaky ataxie začínají v kritickém věku adolescence, což znamená, že mohou interferovat s vývojem osobnosti.
Psychotické symptomy jsou opravdu velmi vzácné a objevují se většinou v pozdějších stadiích nemoci. Pokud se objeví v časných stadiích, mají většinou jinou vysvětlující příčinu.
Pacienti s FA však mohou mít obtíže i v dalších oblastech, které se v doporučených postupech FA nezmiňují, a to je oblast sociální kognice a širší spektrum neuropsychiatrických příznaků. Sociální kognice je soubor schopností, které nám pomáhají vnímat a interpretovat sociální informace a adekvátně na ně reagovat. Nejčastěji se v rámci této oblasti zkoumá rozeznávání emocí, tzv. teorie mysli, což je komplexnější schopnost usuzovat na emoční stav či záměr druhých osob a uvědomovat si, že se mohou lišit od našich vlastních [7–10]. Zdá se, že pacienti s FA mají potíže s rozeznáváním komplexnějších sociálních emocí a s teorií mysli, ale základní emoce rozeznávají stejně dobře jako běžná populace.
Jiné neuropsychiatrické příznaky mimo úzkost a depresivitu jsou málo zkoumány.
V jedné z našich studií jsme vyšetřili 33 pacientů s FA, jejich blízké a 49 zdravých osob komplexním dotazníkem, který kromě úzkostně-depresivních projevů mapuje i apatii, poruchy kontroly impulzů, nevhodné sociální chování a poruchy percepce a obsahu myšlení. Zjistili jsme, že u pacientů s FA je kromě výraznějších poruch regulace emocí i výraznější apatie oproti zdravým kontrolám, jak uváděly osoby samotné i jejich blízcí (nejčastěji rodiče a partneři). Při závažnosti apatie se pacienti a blízcí relativně shodovali, ale při ostatních doménách byla shoda menší a neukázal se jasný směr, tedy ani jedna skupina neuváděla konzistentně více příznaků než druhá. Zajímavým zjištěním bylo, že závažnost těchto příznaků korelovala s horším každodenním fungováním, pokud je hodnotili blízcí, a s horší kvalitou života, pokud je hodnotili pacienti samotní. Subjektivní hodnocení příznaků pacienty má tedy souvislost s vnímanou kvalitou jejich života, ale hodnocení blízkými osobami může představovat důležitý objektivní pohled vzhledem ke vztahu s každodenním fungováním, který se u pacientů neprokázal. Tyto příznaky neměly souvislost s mírou ataxie ani s kognitivním deficitem (který zde byl hodnocen pouze screeningem MoCA). Jediné korelace s mírou ataxie i kognitivním deficitem jsme našli u psychotických příznaků hodnocených blízkými osobami, což je v souladu s tím, že se objevují až v pozdějších stadiích.
V další studii nás zajímalo, jak jsou na tom pacienti v kognitivní doméně, která dosud nebyla zmíněna, a tou je orientace v prostoru. Zejména nás zajímalo, jak jsou pacienti s FA schopni představit si prostor z různých perspektiv, což umožňuje orientovat se v prostředí, když přicházíme z jiných směrů. Zdá se totiž, že mozeček v této funkci hraje důležitou roli. V první studii tohoto typu u pacientů s ataxiemi jsme vyšetřili 30 nemocných s FA různými dotazníky i objektivními testy orientace v prostoru. Pacienti s FA měli pouze dílčí mírné narušení prostorové orientace oproti zdravým osobám, mnohem výraznější narušení jsme zachytili u jiné hereditární ataxie – spinocerebelární ataxie (SCA) –, ačkoliv pacienti s FA jsou oproti pacientům se SCA více motoricky postiženi.
Každodenní fungování a psychosociální výzvy
Rozsáhlý průzkum britské organizace Ataxia UK (418 respondentů, z toho 42 s FA a 52 blízkých osob) ukázal, že pro pacienty s FA má významný dopad pocit nedostatku kontroly nad vlastním životem; šlo o druhou nejčastější stížnost (přes 65 %). Zajímavé bylo zjištění, že ačkoliv se pacienti s FA potkávají docela často s těžkostmi v sociální oblasti (uvádělo je 40–60 % nemocných), nemají tyto obtíže pro ně tak silný dopad jako např. pohyb mimo domov či vyrovnávání se s bolestí. Ve srovnání s jinými typy ataxií uváděli pacienti s FA častěji únavu a vyčerpání, symptomy deprese, úzkosti, pocity osamělosti, rozpad partnerských vztahů, ztrátu sebevědomí a neschopnost pracovního uplatnění. Tyto faktory vedou k častému cílenému vyhýbání se sociálním interakcím.
Tyto příznaky mají dopad nejen na pacienty, ale i na jejich okolí. Blízcí uváděli zátěž spojenou s chronickou únavou nemocného, nejistotou ohledně progrese a nároky na každodenní zajišťování péče, také často prožívají nejistotu v tom, jak o příznacích ataxie s pacienty otevřeně mluvit.
Metody měření CCAS
Pro detekci CCAS se v běžné praxi užívají globální screeningy jako MMSE (Mini‑Mental State Examination) či komplexnější MoCA (Montrealský kognitivní test). Vzhledem k vyšším nárokům na exekutivní funkce má MoCA u mozečkových poruch lepší senzitivitu. Detailní kognitivní profil (silné a oslabené stránky) však odhalí až specializované neuropsychologické vyšetření.
Při hodnocení afektivních změn (úzkost, deprese) pomocí standardizovaných dotazníků je nutné postupovat obezřetně. Mnohé škály obsahují somatické položky, které mohou falešně zvyšovat skóre v důsledku samotného motorického postižení, nikoliv psychopatologie.
Zásadním pokrokem v diagnostice je vytvoření dvou specifických nástrojů pro pacienty s poruchami mozečku.
Škála CCAS je celosvětově uznávaným screeningovým nástrojem určeným ke zhodnocení kognitivních a afektivních funkcí u pacientů s onemocněním mozečku, včetně pacientů s FA. Test sestává z 10 specifických zkoušek zaměřených především na verbální fluenci, paměť, zrakově‑prostorové, exekutivní funkce a také neuropsychiatrické příznaky (tato část je hodnocena klinikem). Na základě celkového skóre (0–120 bodů) a počtu nesplněných úloh (tzv. skóre selhání 0–10) umožňuje během 10–15 minut objektivně stanovit přítomnost CCAS a klasifikovat jej jako možný, pravděpodobný či jistý.
Škála pro hodnocení cerebelárních neuropsychiatrických příznaků (CNRS) je dotazník určený pro blízkou osobu, který podrobně mapuje behaviorální a emoční změny typické pro poruchy mozečku. Představuje spolehlivější alternativu k hodnocení neuropsychiatrických příznaků než poslední část škály CCAS, neboť eliminuje subjektivní variabilitu při hodnocení klinikem.
Management kognitivních a afektivních příznaků
Dříve zmíněná klinická doporučení pro pacienty s FA uvádějí, že pacientům s kognitivním deficitem pomáhá edukace a poradenství ohledně případných užitečných kompenzačních strategií. Při afektivních příznacích se doporučuje aktivní zjišťování příznaků a jejich sledování, dále poradenství či psychoterapie v kombinaci s farmakoterapií, i zvážit změny životního stylu jako cvičení, úprava stravy či podpora sociálních aktivit. Z klinické zkušenosti jsou v našich podmínkách pro pacienty přínosné aktivity pacientské organizace.
Závěr
Friedreichova ataxie představuje jednu z nejčastějších a klinicky velmi závažnou formu hereditární ataxie s multisystémovým postižením, která se řadí mezi mitochondropatie. Vzhledem k tomu, že mozeček hraje rozhodující roli v regulaci nejen motoriky, ale i kognitivních a afektivních procesů, mohou mít tito pacienti i tzv. cerebelární kognitivně-afektivní syndrom. Kognitivní deficit u pacientů s FA bývá obvykle mírný, neprogreduje do demence a zpravidla nepůsobí významné narušení běžného fungování. Významným klinickým rysem jsou však neuropsychiatrické symptomy, zejména depresivita, úzkost a kolísání emocí, které jsou důsledkem neurodegenerativních změn i psychologické reakce na onemocnění. Důležité je, že tyto příznaky lze terapeuticky ovlivnit, což zdůrazňuje význam neuropsychologické péče v rámci komplexní léčby.
Literatura
[1] Azevedo FAC, Carvalho LRB, Grinberg LT, et al. Equal numbers of neuronal and nonneuronal cells make the human brain an isometrically scaled‑up primate brain. J Comp Neurol 2009; 513: 532–541.
[2] Sereno MI, Diedrichsen J, Tachrount M, et al. The human cerebellum has almost 80% of the surface area of the neokortex. Biol Sci 2020; 117: 19538–19543.
[3] Schmahmann JD, Sherman JC. The cerebellar cognitive affective syndrome. Brain 1998; 121: 561–579.
[4] Manto M, Mariën P. Schmahmann’s Syndrome – Identification of the Third Cornerstone of Clinical Ataxiology. Cerebellum Ataxias 2015; 2: 2.
[5] Reumers SFI, Bongaerts FLP, de Leeuw FE, et al. Cognition in cerebellar disorders: What’s in the profile? A systematic review and meta‑analysis. J Neurol 2025; 272: 250.
[6] Corben LA, Collins V, Milne S, et al; Clinical Management Guidelines Writing Group. Clinical management guidelines for Friedreich ataxia: best practice in rare diseases. Orphanet J Rare Dis 2022; 17: 415.
[7] https://pubmed.ncbi.nlm.nih.gov/39580547/
[8] https://pubmed.ncbi.nlm.nih.gov/40850980/
[9] https://pubmed.ncbi.nlm.nih.gov/37137435/
[10] https://www.sciencedirect.com/science/article/pii/S2352154623000670
SOUHRN ÚDAJŮ O PŘÍPRAVKU SPINRAZA
SOUHRN ÚDAJŮ O PŘÍPRAVKU SKYCLARYS
SOUHRN ÚDAJŮ O PŘÍPRAVKU QALSODY